Hoofdstuk 16 – Congenitale diarree en enteropathie
Hoofdstuk 15
Een kind met congenitale diarree en enteropathie
Victorien Wolters en Barbara de Koning
Inleiding
Diarree komt bij zuigelingen frequent voor, meestal als zelfbeperkende aandoening. In veel gevallen ligt aan de diarree een infectie ten grondslag. Deze kan afhankelijk van het organisme langdurig klachten geven. In zeldzame gevallen doet zich in de eerste levensmaanden persisterende niet-infectieuze diarree voor, die samengaat met complicaties als elektrolytstoornissen, metabole acidose, dehydratie en slechte groei. Vaak is er dan sprake van een defect in de vertering, opname of transport, in de structuur en functie van de enterocyten of lymfevaten, endocriene of inflammatoire cellen van het maagdarmsysteem, die worden veroorzaakt door mutaties in genen die in het maag-darmstelsel tot expressie komen. (Figuur 1)
De verantwoordelijke aandoeningen worden aangeduid met de verzamelnaam congenitale enteropathie. De diagnose congenitale enteropathie moet zo vroeg mogelijk worden gesteld, zodat adequate maatregelen en zo mogelijk gerichte behandeling kunnen worden ingezet. De diagnose geeft ook inzicht in de mogelijke complicaties en de prognose. Het aantal genetisch vastgestelde ziektebeelden dat onder de groep congenitale enteropathieën valt, is de laatste jaren toegenomen door de ontwikkeling van nieuwe genetische technieken, zoals whole-exome- en whole-genome sequencing. Stuk voor stuk zijn ze, afhankelijk van populatie en geografisch gebied, in het algemeen erg zeldzaam. De meeste aandoeningen worden in Nederland slechts sporadisch gediagnosticeerd. Ze erven in het algemeen autosomaal recessief over.
Klinische bevindingen
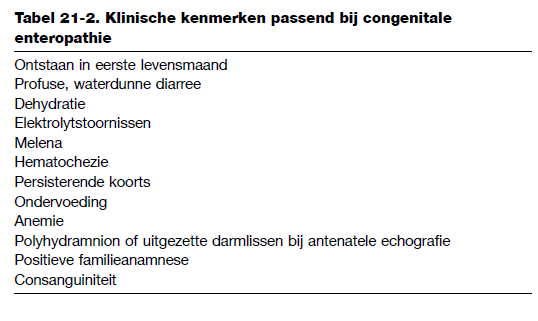
Zowel anamnese als lichamelijk onderzoek kan bij chronische diarree zeer uiteenlopende bevindingen opleveren. De anamnese richt zich op de geboorte, infecties en het beloop van de diarree. Afhankelijk van de oorzaak van de diarree kunnen de kinderen prematuur of à terme geboren zijn, een normaal of een verlaagd geboortegewicht hebben en enkele dagen tot weken, in een enkel geval zelf maanden, normale ontlasting hebben gehad voordat de diarree begon. De voedingsanamnese moet worden uitgevraagd, net als de familieanamnese en de mate van consanguiniteit van de ouders (Tabel 2). Bij het lichamelijk onderzoek let men op de mate van dehydratie en op de aanwezigheid van oedeem en ondervoeding. Aspecten van belang zijn verder de aanwezigheid van dysmorfieën, hepatosplenomegalie, huidafwijkingen en oogafwijkingen. De groeicurve wordt gereconstrueerd aan de hand van de groeigegevens.
Differentiaaldiagnose
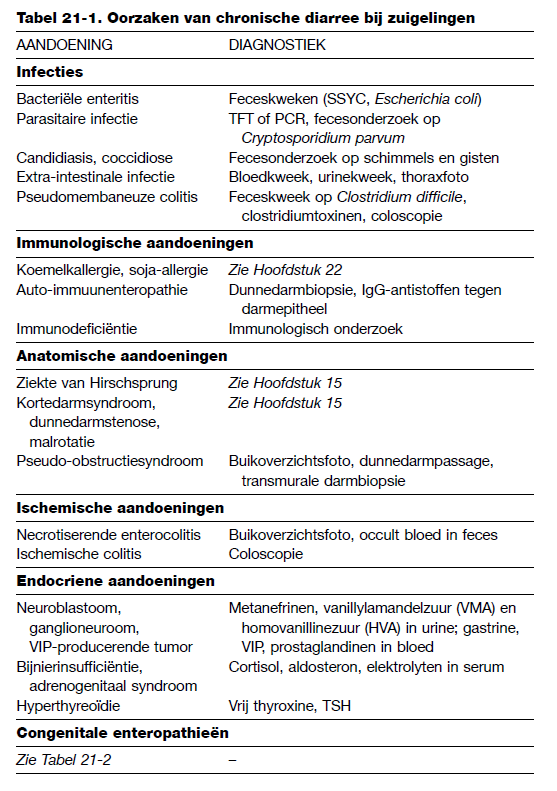
Congenitale enteropathie worden onderscheiden van verworven oorzaken van chronische diarree, zoals (maag-darm)infecties en voedselallergie (Tabel 1). Ook anatomische aandoeningen, zoals de ziekte van Hirschsprung en kortedarmsyndroom, en ischemische aandoeningen, zoals NEC, kunnen leiden tot chronische diarree.
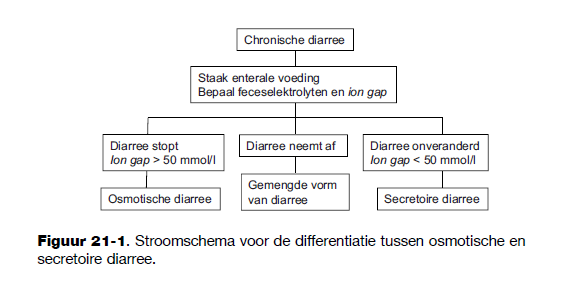
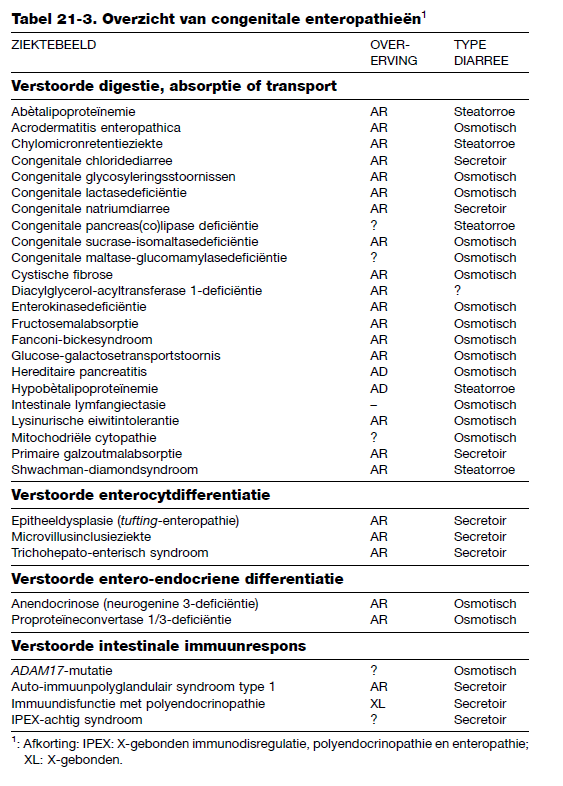
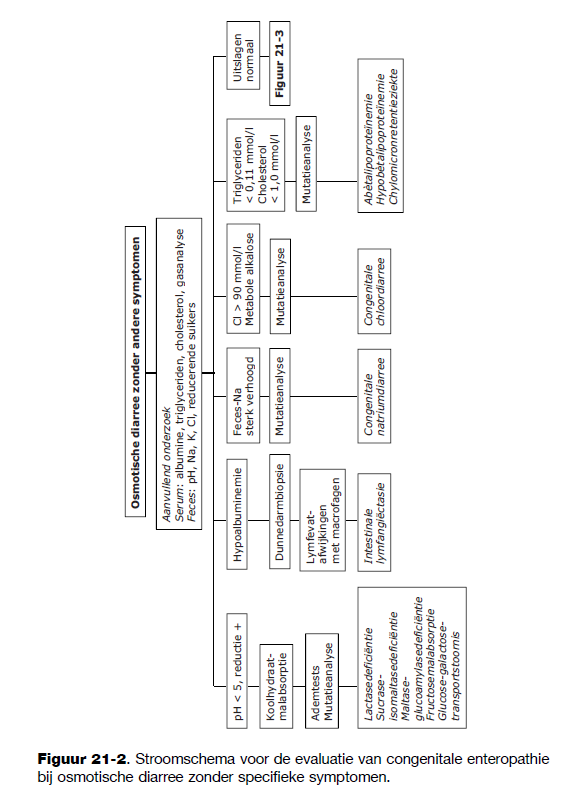
De differentiaaldiagnose van niet-infectieuze, niet-anatomische diarree wordt mede bepaald door de aard van de diarree: secretoir of osmotisch (Figuur 2). De zeldzame endocriene oorzaken, zoals neuroblastoom, ganglioneuroom en andere tumoren die vasoactief intestinaal peptide (VIP) produceren, veroorzaken secretoire diarree. Gegevens die aan congenitale enteropathie moeten doen denken, staan vermeld in Tabel 2. Tabel 3 geeft een overzicht van de oorzaken van congenitale enteropathie, de overervingswijze en het type diarree dat erdoor wordt veroorzaakt.
Het onderscheid tussen secretoire en osmotische diarree kan worden gemaakt door het effect te beoordelen van staken van de enterale voeding gedurende 24 tot 48 uur: osmotische diarree stopt dan, secretoire diarree blijft bestaan. Ook mengvormen komen voor.
De aandoeningen die vooral steatorroe veroorzaken door een pancreas of galwegafwijkingen, hebben meestal een relatief milde osmotische component.
Verdere differentiatie kan plaatsvinden door gebruik te maken van het feit dat de meeste vormen van congenitale diarree gepaard gaan met de malabsorptie van specifieke nutriënten.
Aan proteinlosing enteropathie (PLE) moet worden gedacht bij patiënten met hypo-albuminemie en verhoogde faeces a1AT uitscheiding/ A1AT klaring. PLE kan voorkomen bij verschillende enteropathien, bij inflammatie en ook bij veneuze of lymfatische obstructie zoals bijvoorbeeld na een Fontan operatie.
Diagnostiek
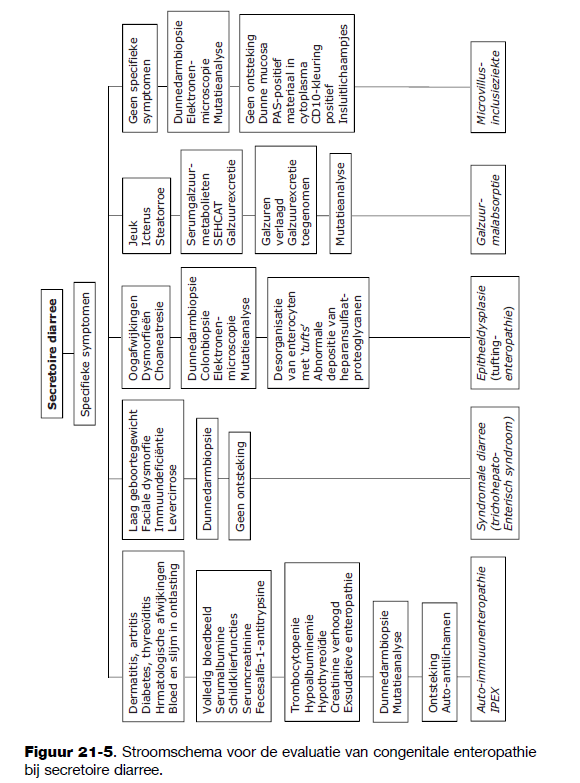
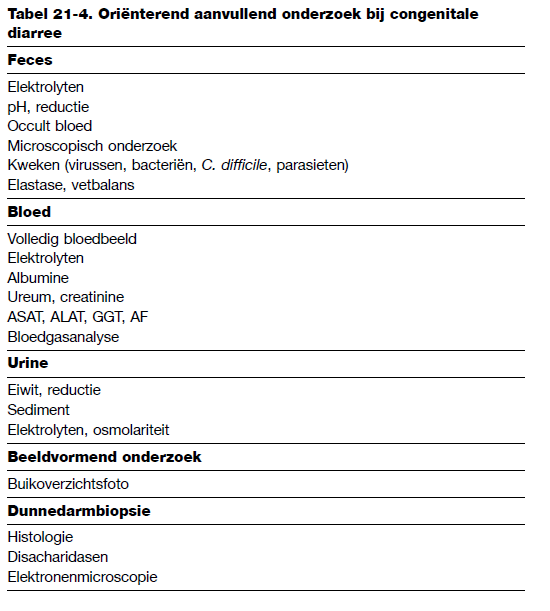
Het aanvullend onderzoek moet stapsgewijs en systematisch worden verricht. Het oriënterend onderzoek staat vermeld in Tabel 4. Daarmee kan de diagnose nog niet worden gesteld, maar in combinatie met de klinische bevindingen kan het wel bepalen in welke richting moet worden gezocht. Figuur 2 en Figuur 3 geven stroomschema’s voor de verdere diagnostiek bij osmotische diarree zonder specifieke symptomen, Figuur 4 voor osmotische diarree met geassocieerde symptomen en Figuur 5 voor secretoire diarree.
Feces
De bepaling van feceselektrolyten kan helpen bij de differentiatie tussen osmotische en secretoire diarree. De ontlasting is altijd iso-osmolair (290 mmol/l) en de osmolariteit komt voor het grootste deel voor rekening van anionen (voornamelijk Na+ en K+) en kationen (Cl– en HCO3 – ). Deze houden elkaar in evenwicht. . Bij secretoire diarree is de anion gap kleiner dan 50 mmol/l, terwijl bij osmotische diarree de andere aanwezige moleculen zorgen voor een anion gap die groter is dan 50 mmol/l. De berekening van de faeces aniongap is 290 – 2 x (faeces Natrium + Kalium). Osmotische diarree gaat als regel gepaard met een lagere pH van de feces en een hogere reductie.
Bij verdenking op steatorroe wordt onderzoek ingezet naar de vetabsorptie. Feceskweken worden ingezet om een bacteriële infectie uit te sluiten.
Bloed en urine.
Naast een volledig bloedbeeld worden ook de serumconcentraties bepaald van elektrolyten, albumine, leverenzymen, ureum en creatinine en wordt een bloedgasanalyse verricht. Urineonderzoek wordt verricht om nefrologische oorzaken van de metabole ontregeling uit te sluiten.
Beeldvormend onderzoek.
Als de buik opgezet is en er verdenking bestaat op een motiliteitsstoornis, kan de BOZ informatie geven over de luchtverdeling. Maag-darmpassage en coloninloop geven in het algemeen geen verdere informatie, tenzij er aan een chirurgische oorzaak wordt gedacht of het kind kort tevoren een buikoperatie heeft ondergaan. Als er aan PLE wordt gedacht kan een albumine scintigrafie worden overwogen om het eiwitverlies te diagnosticeren en te lokaliseren.
Dunnedarmbiopsie.
Voor het stellen van de definitieve diagnose is histologisch onderzoek van dunnedarmbiopten regelmatig geïndiceerd. Bij verdenking op microvillusinclusieziekte en tufting enteropathie is elektronenmicroscopisch onderzoek nodig, net als voor het aantonen van entero-endocriene cellen bij proproteïneconvertase 1/3-deficiëntie. De biopten kunnen ook worden gebruikt voor bepaling van de concentraties van de borstelzoomenzymen lactase, maltase, isomaltase en sucrase. Bij verdenking op PLE door lymfangiectasie is de kans op een positief resultaat van de endoscopie groter als voorafgaand aan het onderzoek een vetrijke maaltijd wordt gegeven (bv slagroom).
Behandeling: algemeen
Eerste maatregelen. Onafhankelijk van de uiteindelijke diagnose moet een zuigeling met chronische diarree direct de zorg krijgen die nodig is om de conditie te optimaliseren. Dehydratie en elektrolytstoornissen moeten worden behandeld. Anders dan bij acute diarree heeft intraveneuze rehydratie de voorkeur, omdat dan tevens het effect van staken van de orale inname op de diarree kan worden beoordeeld (gedurende 24-48 uur). Bij verdenking op een afweerstoornis met aanwijzingen voor infectie wordt behandeling gestart met breedspectrum antibiotica.
Enterale voeding. Zodra het kind metabool gestabiliseerd is, kan weer met enterale voeding worden begonnen. Zo mogelijk wordt de voeding met moedermelk herstart. Als moedermelk of standaardvoeding niet wordt verdragen, kan worden overgegaan op een voeding op basis van gehydrolyseerd eiwit. Welke voeding ook wordt gegeven, het lijkt verstandig de osmolariteit ervan zo laag mogelijk te houden. Twee parameters bepalen vooral of de voeding wordt verdragen: het effect op de hoeveelheid ontlasting en dus de hydratietoestand, en de elektrolythuishouding. Bij toename van de diarree en bij elektrolytstoornissen moet het enterale aanbod worden aangepast. Als maximaal acceptabele fecesproductie wordt meestal 25% van het enterale aanbod aangehouden met behoud van groei bij volledig enterale belasting.
Medicamenteuze ondersteuning. Bij persisterende secretoire diarree kan medicamenteuze behandeling een gunstige invloed hebben op de fecesproductie. Maagzuurremming kan overwogen worden om de maagsap secretie te neutraliseren waarbij deze minder prikkelend is voor de darmmucosa. Loperamide heeft een anti-secretoire werking/ vermindering van darmmotiliteit, cholestyramine bindt galzouten en bacteriële toxinen, erytromycine bevordert de darmmotiliteit.
Specifieke therapie
Als de oorzaak van de enteropathie bekend is, kan in een aantal gevallen succesvolle gerichte behandeling worden gegeven. Vooral bij specifieke absorptiestoornissen kan de juiste (voedings)therapie vaak tot bevredigende resultaten zonder tekorten van essentiële micronutriënten leiden. Voorbeelden zijn acrodermatitis enteropathica, een stoornis in het zinkmetabolisme die uitstekend reageert op zinksuppletie, en glucose-galactosetransportstoornis, waarbij een glucose- en galactosevrije (en later -arme) voeding de diarree doet verdwijnen. Stoornissen in de immunoregulatie worden in de regel behandeld met chronische immunosuppressieve therapie; in ernstige gevallen komt hemopoëtische stamceltransplantatie in aanmerking. Voor enterocytdifferentiatiestoornissen zijn nog geen goede therapieën voorhanden. Bij PLE is de behandeling afhankelijk van de onderliggende oorzaak. Er een verhoogde eiwitbehoefte (tot 3 gram/kg/dag) en suppletie van vitamines en mineralen kan nodig zijn. Andere dieetaanpassingen zoals bv een MCT-rijk dieet bij lymfangiectasien kunnen de kliniek verbeteren. In zeldzame gevallen kan een operatie of radiologische interventie middels embolisatie nodig zijn bij PLE.
Literatuur
Canani R, Terrin G, Cardillo G, et al. Congenital diarrheal disorders: improved understanding of gene defects is leading to advances in intestinal physiology and clinical management. J Pediatr Gastroenterol Nutr 2010;50:360-6.
Braamskamp MJ, Dolman KM, Tabbers MM Clinical practice Protein-losing enteropathy in children Eur J Pediatr (2010) 169:1179–1185
Di Meglio L, Castaldo G, Mosca C, Paonessa A, Gelzo M, Esposito MV, Berni Canani R. Congenital chloride diarrhea clinical features and management: a systematic review. Pediatr Res. 2021 Jul;90(1):23-29.
Elkadri AA. Congenital Diarrheal Syndromes. Clin Perinatol. 2020 Mar;47(1):87-104.
Goulet O, Pigneur B, Charbit-Henrion F. Congenital enteropathies involving defects in enterocyte structure or differentiation. Best Pract Res Clin Gastroenterol. 2022 Feb-Mar;56-57:101784
Kijmassuwan T, Balouch F. Approach to Congenital Diarrhea and Enteropathies (CODEs). Indian J Pediatr. 2024 Jun;91(6):598-605.
Köglmeier J, Lindley KJ. Congenital Diarrhoeas and Enteropathies. Nutrients. 2024 Sep 3;16(17):2971.
Mantoo MR, Malik R, Das P, Yadav R, Nakra T, Chouhan P. Congenital Diarrhea and Enteropathies in Infants: Approach to Diagnosis. Indian J Pediatr. 2021 Nov;88(11):1135-1138.
Savoca ML, Brownell JN et al, Comprehensive nutrition guidelines and management strategies for enteropathy in children. Semin Pediatr Surg 2024 Jun;33(3):151425
Younis M, Rastogi R, Chugh A, Rastogi S, Aly H. Congenital Diarrheal Diseases. Clin Perinatol. 2020 Jun;47(2):301-321.
Tabel 1:
Figuur 1:
Tabel 2:
Tabel 3:
Tabel 4:
Figuur 2:
Figuur 3:
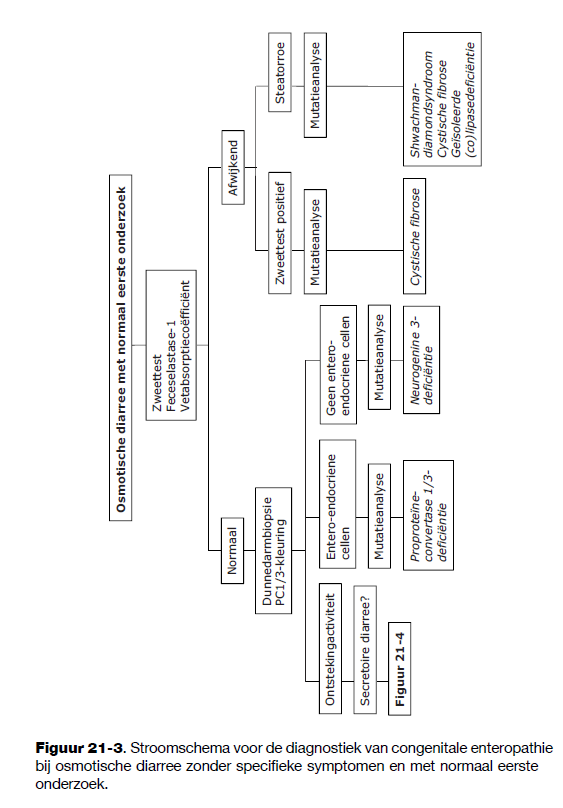
Figuur 4:
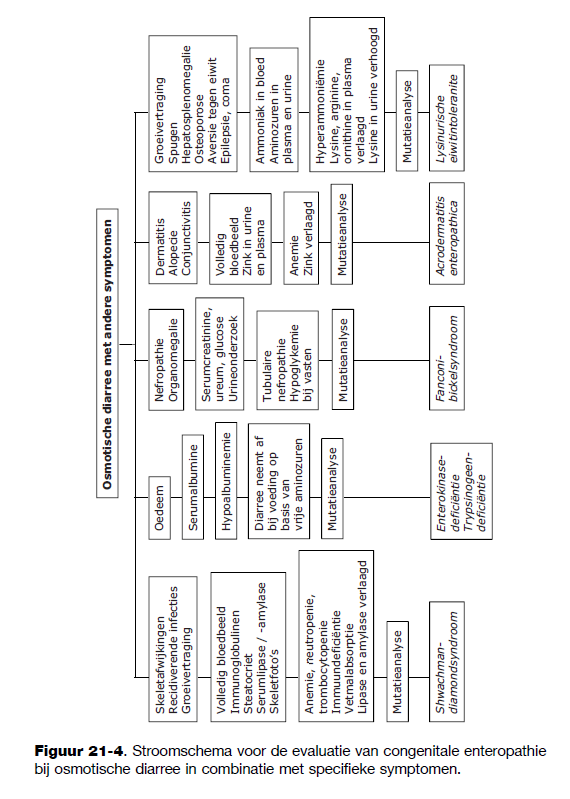
Figuur 5: