Hoofdstuk 12 – Aangeboren gastro-intestinale afwijkingen
Hoofdstuk 12
Aangeboren gastro-intestinale afwijkingen
Marieke Witvliet en Pim Sloots
Inleiding
Aangeboren gastro-intestinale afwijkingen worden gezien in de vorm van stenosering of obstructie van het maag-darmkanaal. Bij een atresie is de afsluiting volledig en kan zelfs een darmsegment met het bijbehorende mesenterium ontbreken. Bij een stenose bestaat er een partiële obstructie van een korter of langer darmsegment. Bij een duplicatuur is een segment van het maag-darmkanaal dubbel aangelegd. Obstructie kan ook worden veroorzaakt door aanlegstoornissen van componenten van de darmwand (pseudo-obstructiesyndromen, ziekte van Hirschsprung) of door ingedikte meconium (meconiumileus bij CF).
Pathofysiologie
Er wordt gedacht dat darmatresie van jejunum en/of ileum ontstaan door antenatale vasculaire accidenten. Afsluitingen in het mesenteriale vaatbed veroorzaakt ischemie en afsterving van dat betreffende darmgedeelte. Het effect varieert
van fibrosering tot volledig ontbreken van darmsegmenten en het bijbehorend
mesenterium. Bij duodenumatresie wordt gedacht dat een rekanalisatiestoornis
van het darmlumen leidt tot het ontstaan van een web of een atresie. Duodenumatresie is geassocieerd met Down syndroom in 30%.
Bij een slokdarmatresie en een anorectale malformatie is de oorzaak multifactorieel, dit zijn meer complexe aanlegstoornissen; een combinatie tussen omgevingsfactoren en genetische factoren zijn mogelijk de oorzaak. Zowel oesofagusatresie als anorectale malformatie komen voor in combinatie met andere afwijkingen binnen de VACTERL-associatie, een acroniem voor Vertebra, Anorectale malformatie, Cardiale afwijkingen, Tracheo-oEsofagale
fistel, Renale afwijkingen en Ledemaatafwijkingen.
Genetische aspecten
Bij aangeboren afwijkingen van het maag-darmkanaal kan
klinisch-genetische consultatie inzicht geven in de oorzaak danwel een onderliggend syndroom. Bijvoorbeeld, bij 30% van de kinderen met duodenumatresie is sprake van downsyndroom. Complexe afwijkingen als slokdarmatresie en de anorectale malformatie komen voor als onderdeel van (familiaire) syndromale afwijkingen. Van enkele syndromen
is inmiddels het gendefect bekend. Het gen van het Currarino syndroom, dat
wordt gekenmerkt door de trias afwijkend sacrum, presacrale massa en anorectale
malformatie, ligt op chromosoom 7q (HLXB9-gen of ook wel MNX1-gen); bij de ziekte van Hirschsprung wordt er in circa 30% van de gevallen een mutatie in het RET-proto-oncogen op chromosoom 10 gevonden. De ziekte van Hirschsprung, net als anorectale malformatie is geassocieerd met het syndroom van Down.
Klinische bevindingen
Antenataal kan een gastrointestinale obstructie worden gezien als een polyhydramnion (oesofagusatresie, duodenumatresie) of als een double-bubble (duodenumatresie) danwel als een distente darm of hyperechogene darm (bij jejunum of ileum atresie danwel meconiumileus). Darmperforatie leidt antenataal tot chemische (meconium)peritonitis, postnataal tot bacteriële peritonitis. Bij een afgedekte perforatie ontstaat een pseudocyste.
Steeds vaker wordt er bij de antenatale onderzoeken naar de anus gekeken voor aanwezigheid van het target sign.
De symptomen na geboorte zijn afhankelijk van het niveau van de obstructie. Bij een oesophagusatresie gaat de pasgeborene spugen en bellen blazen omdat het speeksel niet weg kan, bij een duodenumatresie zal de baby helder of gallig spugen afhankelijk van of de atresie voor of na de papil van Vater zit. Een obstructie in jejunum of proximale ileum leidt tot gallig braken. Er wordt slechts weinig meconium geproduceerd, soms met slechts weinig pigment, en de buik is matig opgezet. Bij een lage obstructie (terminale ileum, colon of rectum) is de afvloed uit het reservoir van dunne en dikke darm belemmerd en staat uitblijven van het eerste meconium op de voorgrond. De buik is sterk opgezet en de
flanken zijn uitgezet. Ook als de voeding moeilijk verloopt en het kind spuugt,
staat gallig braken niet op de voorgrond. Complicaties als enterocolitis, volvulus
en perforatie uiten zich als acute buik of sepsis.
Diagnostiek
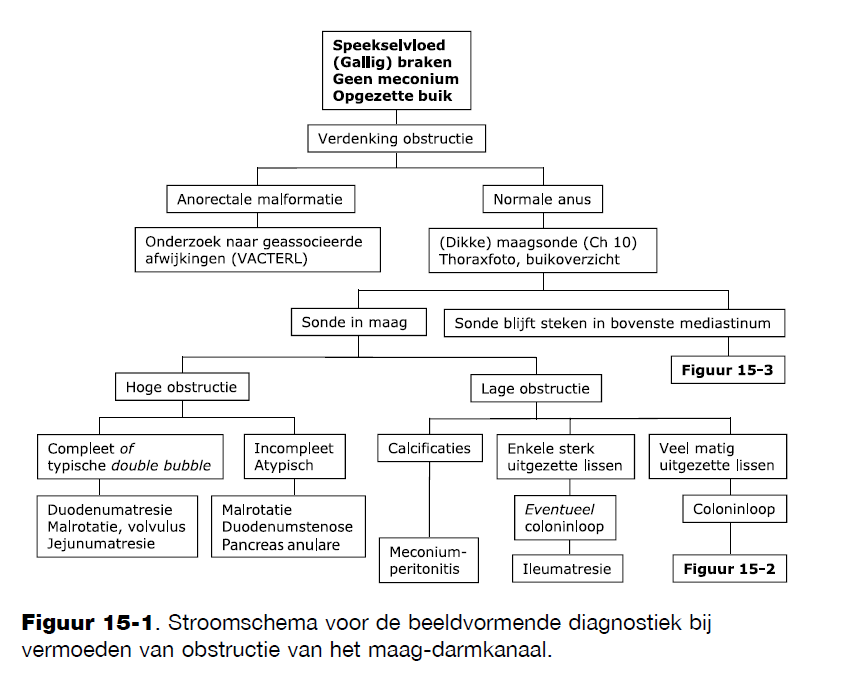
Een stroomschema voor de beeldvormende diagnostiek bij vermoeden van
obstructie wordt gegeven in Figuur 1. Als eerste wordt een liggende buikoverzichtsrontgenfoto (X-BOZ) gemaakt.
De lucht in het maag-darmkanaal dient als contrast; de uitzetting van
darmlissen en de luchtverdeling kunnen informatie geven over de plaats van
de obstructie. Calcificaties wijzen op meconiumperitonitis. Bij vermoeden van
vloeistofspiegels of vrije lucht in de buikholte wordt een liggende foto gemaakt
met horizontale stralengang. Bij vermoeden van malrotatie worden maag-duodenumfoto’s
gemaakt.
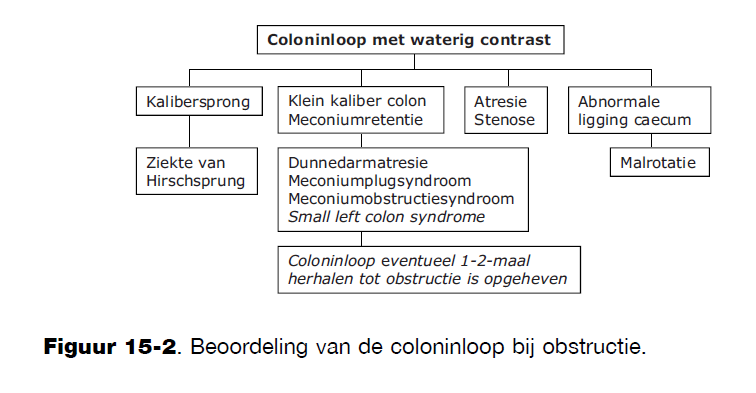
Bij obstructie van het distale maag-darmkanaal wordt eventueel een coloninloop
gemaakt. Differentiaaldiagnostisch moet men denken aan meconiumileus
en het meconiumplugsyndroom, met als mogelijke oorzaken CF en
de ziekte van Hirschsprung (Figuur 2). Ook bij meconiumperitonitis moet
diagnostiek worden ingezet naar CF. Een small left colon komt relatief vaak voor bij kinderen
van diabetische moeders.
Slokdarmatresie
Bij slokdarmatresie sluiten het proximale en het distale gedeelte van de slokdarm
niet op elkaar aan. Bij slokdarmatresie bestaat meestal ook een tracheooesofageale
fistel. De aandoening komt voor bij ongeveer 1 : 4000 levendgeborenen.
De H-fistel en de congenitale slokdarmstenose vallen ook onder deze
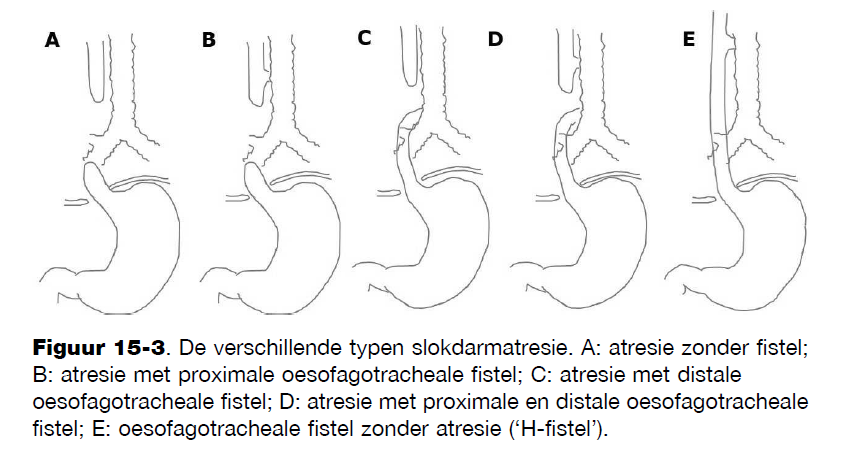
problematiek, al ontbreekt daarbij de atresie. Er worden zes typen slokdarmatresie
onderscheiden (Figuur 3). Bij type A ontbreekt de fistel, bij type B
loopt er een fistel naar het proximale deel en bij type C naar het distale deel van de slokdarm, bij type D zijn beide fistels aanwezig, bij type E is er wel een
fistel maar ontbreekt de atresie (‘H-fistel’) en bij type F (niet afgebeeld) bestaat
alleen een congenitale stenose van de slokdarm. Type C komt het vaakst voor
(85%), gevolgd door type A (8 à 10%).
Klinische bevindingen. Meestal bestaan er al direct na de geboorte problemen
met de speekselpassage (‘bellen blazen’) en een afwijkend ademhalingspatroon.
Door de aspiratie van voeding kunnen luchtwegproblemen ontstaan.
Bij de H-fistel staan de recidiverende luchtwegproblemen voorop; de diagnose
kan lang worden gemist. De congenitale slokdarmstenose leidt meestal pas tot passageproblemen
als met bijvoeding wordt gestart.
Diagnostiek. Als na inbrengen van een dikke maagsonde een thoraxfoto wordt
gemaakt, ziet men de sonde opgekruld in het proximale, blind eindigende
slokdarmsegment liggen, hoog in het mediastinum. De X-BOZ toont bij type A
een maag-darmkanaal zonder lucht, terwijl het bij type C juist gevuld
is met lucht. Vanwege het risico op aspiratie vermijden we het maken van contrastfoto’s. Omdat een slokdarmatresie vaak onderdeel is van de VACTERL-associatie
en van een aantal andere, sporadisch voorkomende syndromen,
moet altijd onderzoek naar geassocieerde aangeboren afwijkingen worden ingezet.
Behandeling. De eerste behandeling bestaat uit het inbrengen van een dubbellumensonde
(replogle-sonde) voor het continu afzuigen van speeksel. Het
kind wordt met het hoofd iets omhoog verpleegd om aspiratie van
zure maaginhoud via de fistel te voorkomen. Er kan ook direct met een maagzuurremmer en antibiotica gestart worden ter voorkoming van problemen. Bij voorkeur wordt binnen 72 uur
een operatie verricht waarbij een anastomose tussen de proximale en distale slokdarm wordt verricht met sluiten van de fistel. Bij type A is de afstand tussen proximale en distale slokdarmsegment vaak zo groot dat direct herstel van de continuïteit niet mogelijk is. Dan zijn er meerdere technieken die gebruikt kunnen worden. Tractiedraden kunnen worden aangelegd, waarna de slokdarm langzaam op lengte gebracht wordt. Met als doel het primair aansluiten van de twee delen. Dit lukt meestal binnen 10 dgn. Of er wordt eerst een gastrostomie verricht om enterale voeding mogelijk te maken (eventueel met een halsfistel) , waarna op de leeftijd van 2 à 3 maanden, als de slokdarm dan beter te mobiliseren is, operatieve reconstructie wordt uitgevoerd.
Maagafwijkingen
Obstructie. Congenitale obstructie van de maaguitgang door atresie of door
een membraan ter hoogte van antrum of pylorus is vrij zeldzaam. Het kind
spuugt vanaf de geboorte vrijwel alle voeding uit, zonder aankleuring door gal.
De diagnose kan worden vermoed als op de X-BOZ alleen lucht zichtbaar is in de
maag. Echografie en contrastonderzoek kunnen aanvullende informatie verstrekken.
De chirurgisch behandeling bestaat uit het klieven of reseceren van
de membraan of een pylorusplastiek.
Microgastrie, waarbij de maag sterk onderontwikkeld is, is zeer zeldzaam. De
aandoening kan gecombineerd voorkomen met slokdarmatresie type A. Door
het ontbreken van de reservoirfunctie van de maag treden dumpingverschijnselen
op.
Duodenumobstructie
Obstructie van het duodenum kan worden veroorzaakt door atresie of stenose,
vaak in combinatie met pancreas annulare, en door een duodenumweb. Rotatiestoornissen
van dunne darm en colon (malrotatie) geven vergelijkbare
symptomen; het duodenum wordt dan dichtgedrukt door fibrotische strengen
die colon transversum verbinden met de lever (Laddse banden). De obstructie betreft
het tweede of derde deel van het duodenum, ter hoogte van of distaal van
de papil van Vater.
Bij een duodenumatresie resteert slechts een fibrotische streng; soms ontbreekt
een deel van het duodenum met het aanpalende mesenterium. Bij pancreas
annulare omringt de kop van het pancreas het gefibroseerde duodenum.
De afwijkingen van pancreas en duodenum ontstaan parallel. Het duodenumweb
bestaat uit een mucosamembraan, vaak met nog een kleine opening
waardoor enige passage mogelijk is. Bij malrotatie is in de embryonale periode
een verstoring opgetreden van het normale proces van rotatie en fixatie van het
darmpakket. De ernst van de afwijking is afhankelijk van de mate van verstoring
van de ontwikkeling: nonrotatie of incomplete rotatie. Meestal bevindt het
gehele dunnedarmpakket zich rechts in de buik, met het mesenterium als een
smalle steel. Het colon bevindt zich dan vrijwel geheel links in de buik; de positie
van het caecum is variabel.
Klinische bevindingen. De symptomen variëren met de mate van obstructie.
Atresie geeft vergelijkbare symptomen als obstructie van de maaguitgang,
maar dan met gallig braken. Bij incomplete obstructie zijn de symptomen aanvankelijk
vaak minder duidelijk of ontbreken ze geheel. Kinderen met malrotatie
kunnen lang klachtenvrij blijven.
De smalle mesenteriumsteel kan bij malrotatie leiden tot een volvulus van
het gehele dunnedarmpakket met afsnoering van de mesenteriumvaten, waar-
door necrose van de gehele dunne darm kan optreden. Het optreden van een volvulus gebeurt vaak vroeg in het leven: in de eerste levensweek (30%) of de eerste levensmaand (50%). Daarbij vindt men gallig braken, bloederige ontlasting en soms een opgezette
buik. In het eerste stadium van de volvulus is het kind vaak nog vrijwel symptoomloos,
waardoor de diagnose te laat kan worden gesteld. Soms beperken
de klachten zich tot intermitterende buikpijn en wisselend (gallig) spugen. Malabsorptie
kan optreden door wisselend aanwezige, partiële volvulus met veneuze
stuwing en lymfestase.
Diagnostiek. Bij duodenumatresie toont de X-BOZ de typische double bubble. Bij duodenumweb en malrotatie is het röntgenbeeld minder typisch, met ook wat lucht distaal in de darm. Bij vermoeden van malrotatie (gallig spugen) wordt er direkt een echografie van de buik gemaakt om het verloop van de mesenteriale vaten in beeld te brengen. Als deze om elkaar heen lopen (swirl-sign) wijst dit op een volvulus. Als het beeld onduidelijk is dan worden er maag-duodenumfoto’s worden gemaakt, waarbij wordt gelet op het verloop van het duodenum en de ligging van het ligament van Treitz. Bij ernstig ziek zijn en bij tekenen van peritonitis is acute laparotomie aangewezen zonder voorafgaande diagnostiek.
Behandeling. De behandeling is chirurgisch. Bij duodenumatresie wordt een
overloop gemaakt van het proximale, uitgezette duodenum naar distaal (Diamond shaped anastomose). De stenose wordt in situ gelaten omdat zich in het aangedane gebied de papil van Vater en de pancreaskop bevinden. Bij malrotatie worden de Laddse banden gekliefd,
zodat het duodenum niet meer wordt dichtgedrukt, waarna het darmpakket
in ‘nonrotatiepositie’ wordt geplaatst en het mesenterium wordt verbreed.
Een appendectomie wordt bij deze procedure niet meer standaard verricht, dit in tegenstelling tot vroeger. In verband met de opkomst van laparoscopie zal de appendix ook gevonden worden als deze op een andere plek in de buik gelegen is. En ook wordt gedacht dat de appendix toch ook een rol speelt in de afweer.
Dunnedarm afwijkingen
Stenose en atresie. Atresieën maken 95% uit en stenosen 5% van de aangeboren
obstructies van jejunum en ileum. Ze kunnen enkelvoudig en multipel
voorkomen. Ze veroorzaken toenemende voedingsproblemen, gallige retentie
en opgezette buik. Vaak wordt wel (ontkleurd) meconium geproduceerd. De
diagnose kan worden vermoed als de X-BOZ uitgezette darmlissen toont met
vaak één zeer wijde lis. Verder aanvullend onderzoek is niet geïndiceerd. Echter een coloninloop kan wel informatie geven over de aanleg van het colon. Dit deel hoeft dan niet peroperatief meer geheel nagekeken te worden. De behandeling bestaat uit resectie van het uitgezette prestenotische segment en end-to-end-anastomose.
De prognose wordt bepaald door de lengte van de resterende dunne darm. Bij multipele atresieën en als een lang segment ontbreekt, bestaat postoperatief het risico van kortedarmsyndroom. Bij obstructie hoog in het jejunum kan resectie van het uitgezette segment onmogelijk zijn, waardoor zich langdurige postoperatieve passageproblemen kunnen voordoen.
Meconiumileus. Ingedikt meconium kan intraluminale obstructie van het terminale
ileum veroorzaken, wat lokaal tot fibrosering van de ileumwand kan
leiden. Bij een groot deel van de aterme kinderen met meconiumileus is Cystic Fibrosis
de onderliggende oorzaak; andere oorzaken zijn hypothyreoïdie en de ziekte
van Hirschsprung. Bij premature pasgeborenen verloopt de meconiumpassage
vaker moeizaam en kan het niveau van obstructie variëren: van ileum tot colon
descendens.
Meconiumperitonitis. Meconiumperitonitis is een steriele, chemische ontsteking
van het peritoneum als gevolg van door obstructie veroorzaakte prenatale
darmperforatie. De meest voorkomende oorzaken zijn volvulus, atresie en meconiumileus;
ook invaginatie, congenitale strengen, inwendige herniatie, meckeldivertikel
en amnionpunctie kunnen peritonitis veroorzaken. De peritonitis
kan zich beperken tot een meconiumpseudocyste, waarbij de buikholte verder
vrij is, en kan gegeneraliseerd zijn. Als de perforatie prenataal niet door de ontstekingsreactie is afgedekt of spontaan is gesloten, ontstaat na de geboorte
bacteriële peritonitis.
Bij de geboorte uit meconiumperitonitis zich als acute buik met obstructieverschijnselen.
Soms is de buikhuid rood. Binnen enkele uren postnataal
kan een sepsis met shock ontstaan. De X-BOZ laat diffuus uitgezette darmlissen
zien met verdikte wanden en calcificaties die diffuus kunnen voorkomen, in
een halvemaanvorm de wand van een pseudocyste aanduiden of lineair de
darmwand volgen.
Meckel’s divertikel. Het Meckel’s divertikel is een restant van de ductus omphaloentericus,
tussen navel en dunne darm, die tussen de 5e en 7e week van de
zwangerschap behoort te verdwijnen. Het involutieproces kan in het gehele
traject tot restafwijkingen leiden, zoals persisterend navelgranuloom, dat vaak
darmslijmvlies bevat. Als de ductus openblijft, ‘draagt’ de navel met soms de
productie van darminhoud of lucht. Het Meckel’s divertikel heeft normaliter een
vrij uiteinde en bevindt zich in de laatste 100 cm van het ileum. 40 à 50% van de
divertikels bevat ectopisch maagslijmvlies, wat ulceratie en bloedingen kan
veroorzaken. Andere complicaties zijn lokale ontsteking, invaginatie, obstructie
en, als er een streng tussen divertikel en navel is blijven bestaan, herniatie met mogelijk afklemming van de darm.
Duplicatuur. Duplicaturen zijn zeer zeldzaam. Ze kunnen van slokdarm tot colon
voorkomen. Ze bevinden zich aan de mesenteriale zijde van de darm, als
een afgesloten holte of met een verbinding met de darm. Vaak lopen ze parallel
met de darm. De symptomen zijn afhankelijk van lokalisatie en grootte. Duplicaturen
van de slokdarm kunnen symptoomloos zijn of dysfagie, dyspneu of
hemoptoë veroorzaken. Bij intra-abdominaal gelegen duplicaturen zijn passagestoornissen,
volvulus, bloeding (ook chronisch, met ijzergebreksanemie),
perforatie en verplaatsing van blaas en uterus beschreven. Bij onderzoek van
de buik kan een weke massa palpabel zijn. De behandeling bestaat uit resectie.
Als de duplicatuur zich over een grote lengte uitstrekt, kan het lastig zijn om
de normale darm intact te laten.
Mesenteriumcyste, omentumcyste. Cysten in mesenterium en omentum zijn
vrij zeldzaam. Ze zijn uni- of multiloculair en bevatten chylus of sereus vocht.
Meestal zijn ze symptoomloos, maar ze kunnen ook klachten veroorzaken, variërend
van vage buikpijn met wisselend opgezette buik tot obstructieverschijnselen.
Doordat ze mobiel zijn, zijn ze bij lichamelijk onderzoek vaak
moeilijk te voelen. Echografische identificatie is daarentegen gemakkelijk; de
diagnose wordt meestal prenataal gesteld. Een acuut ziektebeeld kan ontstaan
als de cyste een volvulus veroorzaakt of gaat bloeden.
Dikkedarm afwijkingen
Atresie en stenose. Atresieën en stenosen van het colon zijn zeer zeldzaam. Ze
hebben waarschijnlijk een vasculaire oorsprong; soms is een prenatale volvulus de
oorzaak. Bij een atresie in colon ascendens of transversum ontbreekt meestal
een darmsegment met het bijbehorende mesenterium; meer naar distaal leidt
atresie vooral tot fibreuze strengen en membranen. In tegenstelling tot dunnedarmatresieën
zijn colonatresieën wel geassocieerd met andere afwijkingen,
vooral in skelet, ogen, hart en dunne darm. Klinisch ontstaat het beeld van distale
obstructie: opgezette buik, geen meconiumlozing, gallig braken. De diagnose
wordt vermoed op de X-BOZ, die veel uitgezette darmlissen toont. Vrije
lucht duidt op perforatie, een frequent voorkomende complicatie. Meestal is
een coloninloop nodig om het niveau van de obstructie te bepalen. De behandeling
bestaat uit resectie van het atretische of stenotische segment met het
sterk gedilateerde prestenotische segment, gevolgd door end-to-end-anastomose danwel een tijdelijk stoma, indien dat veiliger bevonden wordt op dat moment.
Meconiumplugsyndroom en small left colon syndrome. Door een of meer
‘pluggen’ van ingedikt meconium, meestal rond de flexura lienalis, heeft het
ongebruikte linkercolon zich niet ontwikkeld. Dit komt onder andere voor bij
prematuren en pasgeborenen van moeders met diabetes mellitus. De coloninloop
werkt diagnostisch en vaak ook therapeutisch. Na opheffen van de obstructie
functioneert het distale colon normaal. Een klysma kan de meer distaal
gelegen pluggen mobiliseren.
Ziekte van Hirschsprung. Hierbij bestaat een aanlegstoornis van de innervatie
distaal in het darmkanaal. De ganglia van de plexus van Meissner en Auerbach
ontbreken en afferente en efferente zenuwvezels zijn toegenomen in aantal en
grootte. Het colon heeft een verhoogde rusttonus; de normale propulsieve motiliteit
ontbreekt. Het aangedane segment strekt zich vanaf de anus uit over
variabele afstand naar proximaal. Bij driekwart van de kinderen beperkt de
aandoening zich tot rectum en sigmoïd, bij 10% is het gehele colon agangionair;
in 1% van de gevallen is ook de gehele dunne darm aangedaan.
Klinische verschijnselen. De meest typische bevinding is uitblijven van
de eerste meconiumlozing; bij 95% van de kinderen met de ziekte van Hirschsprung
en slechts 6% van de gezonde aterme pasgeborenen wordt het eerste
meconium meer dan 24 uur (bij prematuren 48 uur) na de geboorte geproduceerd.
Verder zijn er tekenen van distale obstructie. Wordt de aandoening niet
in de neonatale periode herkend, dan ontstaat vrijwel altijd binnen 6 maanden
ernstige obstipatie met forse fecesretentie, ondervoeding en groeiachterstand.
Bij kinderen met niet-herkende ziekte van Hirschsprung kan enterocolitis
optreden met koorts en purulente, explosieve diarree. Dit is een levensbedreigend
ziektebeeld.
Diagnostiek. Het aangewezen onderzoek is rectumzuigbiopt danwel chirurgisch (full thickness biopt). Dit is de gouden standaard. Er worden geen ganglioncellen gezien en in de muscularis mucosa en lamina propria wordt een toename van acetylcholinesterasepositieve
zenuwvezeltjes gevonden. Om de ganglioncellen goed te kunnen zien wordt er aanvullende calretinine kleuring verricht. Bij anorectale manometrie ontbreekt de rectoanale inhibitiereflex (RAIR); fout-positieve uitslagen komen echter vaak voor. De coloninloop kan een nauw distaal segment aantonen. Echter een normale contrastfoto kan Morbus Hirschsprung niet uitsluiten maar helpt bij het verkleinen van de differentiaal diagnose.
Therapie. Decompressie van het colon wordt bereikt door via een dikke
rectumcanule het distale colon te spoelen. Afhankelijk van het resultaat hiervan
en de conditie van het kind kan het verdere beleid worden bepaald. Zo
mogelijk wordt de decompressietherapie gecontinueerd, later gevolgd door
operatie zonder ontlastende colostomie. Verloopt de eerste behandeling moeizamer,
dan wordt eerst ontlastende ileostomie of colostomie verricht in een
darmgedeelte met ganglioncellen. Bij de definitieve operatie wordt het aganglionaire
darmsegment gereseceerd, waarbij men ernaar streeft om zo min mogelijk
aganglionaire darm boven de anus te laten staan. De twee in Nederland ge-
bruikte technieken zijn de duhamelprocedure en de (laparoscopisch geassisteerde)
transanale resectie. Postoperatief blijft het relaxatiepatroon van de
anale sfincter afwijkend, zodat de neiging tot obstipatie blijft bestaan en vaak
blijvend aanvullende laxerende therapie nodig is. Ook kan botox worden gebruikt om relaxatie van de sfincter te geven.
Anorectale malformatie. Anorectale malformatie heeft de oorsprong in de
vroeg-embryonale periode. Onder de anorectale malformaties valt een spectrum
aan afwijkingen met als centrale kenmerk ectopische uitmonding van
het anale kanaal, variërend van een rectoperineale fistel tot hoge anorectale malformatie
met een fistel naar vagina of blaas. Een iets naar anterieur gelegen anus, welke volledig omgeven is door sfincter is geen anorectale malformatie. Het perianale spiercomplex is meestal onderontwikkeld en vaak bestaan er afwijkingen in sacrum en ruggenmerg die
tot neurologische problemen kunnen leiden. De operatieve behandeling hangt af van het type anorectale malformatie.
Rectoperineale- rectovestibulaire fistel. Hierbij mondt de darm via
een anale fistel uit in het perineum danwel het vestibulum van de vagina. Meconium moet soms door een zeer nauwe opening passeren. De behandeling bestaat uit decompressie
en spoelen van het rectum en eventueel oprekken van de fistel. De reconstructie
wordt meestal in één tempo in de neonatale periode verricht.
Rectourethrale-, rectoprostatische- of rectobladderneck fistels bij jongens, danwel de cloacale malformatie, of rectovaginale fistel bij meisjes:. Bij jongens mondt de fistel hierbij uit in urethra of blaas, bij meisjes in vestibulum of vagina. Het perineum is gesloten. Eerst wordt een ontlastend colostoma aangelegd, later gevolgd door een reconstructie. Bij hoge malformaties is altijd antibioticaprofylaxe nodig ter voorkoming van urineweginfecties. De reconstructie bestaat uit Posterieure Sagittale AnoRectale Plastiek (PSARP) danwel een laparoscopisch geassisteerde procedure (LAARP). Voor een cloaca repair kan gekozen worden tussen een Totaal Urogenitale Mobilisatie (TUM) met PSARP, danwel een Posterieur Sagittale Anorectale Vagino Urethrale Plastiek (PSARVUP) . Het ectopisch eindigende anorectale kanaal (de fistel) wordt in het spiercomplex van het perineum gebracht,
met de opening in het centrum van de externe sfincter.
Het functionele resultaat van alle anorectale malformaties wordt mede bepaald door de
geassocieerde afwijkingen aan sacrum (sacrumagenesie) en ruggenmerg (tethered cord) en de verdere ontwikkeling van de bekkenbodem.
Buikwanddefecten
Gastroschisis. Bij gastroschisis (incidentie 1 : 4000) ontstaat tussen de 8e en
11e week van de zwangerschap een defect in de buikwand, variërend in
grootte, altijd rechts naast de navel. De dunne en dikke darm, milt, de maag
en soms de lever liggen daardoor buiten de buik in het vruchtwater. Dit geeft
irritatie, ontsteking en verdikking met verklevingen van de darm. Ook kan er
een atresie of stenose aanwezig zijn. De diagnose wordt meestal antenataal
gesteld. Anders dan omfalokèle gaat gastroschisis niet gepaard met andere
aangeboren afwijkingen. De behandeling bestaat uit het terugbrengen van de
organen in de buik, zo mogelijk met primaire sluiting van het defect. Darmwandaantasting
en verklevingen kunnen langdurig passageproblemen veroorzaken.
Uiteindelijk herstelt de darmfunctie vrijwel altijd volledig.
Omfalocèle. Deze ontstaat door een aanlegstoornis vroeg in de zwangerschap.
Via de navelstreng stulpen de ingewanden naar buiten. Anders dan bij gastroschisis,
zijn ze omgeven door een vlies. De grootte van de uitstulping kan variëren
van een paar cm tot meer dan tien cm (‘giant omphalocele’). In het laatste
geval bevat de cèle niet alleen darm, maar ook maag, lever en andere organen.
Omfalocèles komen voor bij ongeveer 1 : 3000 pasgeborenen, vaker bij jongens
dan bij meisjes. Ongeveer twee derde van de kinderen heeft daarnaast
aangeboren afwijkingen op cardiovasculair, renaal of cerebraal gebied. Er is
een associatie met syndromen als het Beckwith-Wiedemann syndroom en met
enkele chromosoomafwijkingen, waaronder trisomie 13 en 18. De diagnose
wordt vaak antenataal gesteld. De problematiek wordt meer bepaald door de
bijkomende afwijkingen dan door de omfalocèle zelf. Uitzondering is de Giant omfalocèle,
waarvan de behandeling met complicaties gepaard kan gaan zoals longhypoplasie.
Behandeling. Kleine omfalocèles kunnen direct worden gesloten. Giant omfalocèles
worden conservatief behandeld: lokale verzorging tot de breukzak volledig wordt overgroeid door huid, en waarbij de darmen geleidelijk hun positie in de buikholte innemen. Alleen bij ruptuur van het vlies is acute sluiting nodig om infectie te voorkomen. Na ongeveer 6 mnd tot 2 jaar wordt het buikwanddefect gesloten. Daarvoor wordt vaak primair gesloten en soms is een ramirezplastiek nodig , waarbij de spierlagen van de buikwand van elkaar worden losgemaakt, zodat het buikwanddefect geheel met spierweefsel kan worden gesloten.
Literatuur
Carachi R (red). Neonatal surgery. The care of the surgical neonate. Sem Pediatr Surg
2008;17:219-96.
Kelly KB, Ponsky TA. Pediatric abdominal wall defects. Surg Clin N Am 2013;93:1255-67.
Levitt MA, Peña A (red). Advances in pediatric colorectal surgery. Sem Pediatr Surg
2010;19:79-168.
Pierro A (red). Oesophageal atresia. Sem Pediatr Surg 2009;18:1-62.
Hoofdstuk 15 : Aangeboren afwijkingen
139
Solomon BD. VACTERL/VATER Association. Orphanet J Rare Dis 2011;6:56.
Stern LE, Warner BW. Gastrointestinal duplications. Semin Pediatr Surg 2000;9:135-40.
Teitelbaum DH (red). Hirschsprung disease and related conditions. Sem Pediatr Surg
2012;21:281-370.
Zorgstandaard Ziekte van Hirschsprung | Zicht op Zeldzaam
Kwaliteitsstandaard Anorectale Malformatie
Oesofagusatresie Kwaliteitsstandaard | Zicht op Zeldzaam
n3_aanbevelingen_2019_buikwanddefecten.pdf