Hoofdstuk 1.5 — Genetisch onderzoek
Inleiding
Genetische diagnostiek aanvragen heeft als doel een erfelijke aanleg bij een patiënt aan te tonen, die zijn kliniek verklaart. Het is mogelijk de analyse van een specifiek gen aan te vragen, bijvoorbeeld als er in de familie een bekende erfelijke aanleg bekend is. Echter zal het vaker voorkomen dat de differentiaal diagnose uit een aantal ziektebeelden met overlappend fenotypes (klinische kenmerken) bestaat. Afhankelijk van de differentiaal diagnose kan men kiezen voor een genenpanel, die de (meeste) ziekten uit de differentiaal diagnose onderzoekt. Na Whole Exoom Sequencing (WES) of Whole Genome Sequencing (WGS) worden de genen uit het geselecteerde panel geanalyseerd. Voor genetisch onderzoek bij reumatische ziekten kan in de meeste ziekenhuizen gekozen worden voor een auto-inflammatoir of primaire immuundeficiëntie panel.
Paneldiagnostiek heeft twee voordelen: de kans op toevalsbevindingen is kleiner en als er nieuwe ziekte veroorzakende genen aan het panel worden toegevoegd, hoeft alleen de analyse op de reeds verrichte WES/WGS opnieuw gedaan te worden. Er kan dan een heranalyse van een genpanel op de bestaande WES/WGS data worden aangevraagd. Een overzicht van alle genetische onderzoeken, die de klinisch genetische laboratoria van de Nederlandse academische ziekenhuizen aanbieden, staat op de website www.dnadiagnostiek.nl.
Er zijn diverse klinische presentaties waarbij genetische diagnostiek kan worden overwogen, bijvoorbeeld:
-
Een (zeer) vroege aanvang van de ziekte
-
Een atypische of ernstig beloop van de ziekte
-
Multipele auto-immuunaandoeningen
-
Een sterk positieve familie anamnese
-
Periodiek koortssyndroom (klinisch niet passend bij PFAPA)
-
Vermoeden van een erfelijke auto-inflammatoire ziekte
Als er (sterk) wordt gedacht aan een erfelijke vorm van auto-inflammatie of auto-immuniteit kan genetische diagnostiek zelf aangevraagd worden of naar een kinderreumatoloog worden verwezen. Bij het aanvragen van diagnostiek is het belangrijk om met ouders (en kind) te bespreken dat de uitslag een toevalsbevinding en/of een variant van onbekende betekenis (variant of unknown significance/VUS) kan bevatten. Dit kan een reden zijn om de patiënt naar een klinisch geneticus te verwijzen. Daarnaast zijn er meer redenen om te verwijzen:
-
De patiënt heeft een typische presentatie van een erfelijke aandoening, maar met genetische diagnostiek is er geen aanleg aangetoond. Een klinisch geneticus kan aanvullende genetische onderzoeken (bijvoorbeeld RNA onderzoek) aanvragen.
-
Er is met genetische diagnostiek een VUS aangetoond. Een klinisch geneticus kan deze VUS helpen interpreteren en de patiënt counselen.
-
De patiënt heeft een atypische presentatie of ziektebeloop en/of moeilijk behandelbare klachten. De klinisch geneticus kan differentiaal diagnostisch meedenken over een klinisch beeld overstijgend voor de reumatologie.
-
Er is een sterk positieve familie anamnese, waardoor er een sterke verdenking op een erfelijke aandoening is en diagnostiek van zowel de patiënt als ouders nodig is (bijvoorbeeld een trio WES). Echter kan een positieve familie anamnese ook duiden op een polygene aandoening.
-
Counseling van de patiënt bij kinderwens en van familieleden van de patiënt, wanneer er een (zeldzame) genetische diagnose is gesteld.
Na het aanvragen van een genetisch onderzoek volgt een uitslag en mogelijk een diagnose voor de patiënt. Het stellen van een genetische diagnose is van belang voor de patiënt en familie. Met een diagnose kunnen de behandeling en/of preventieve maatregelen hierop worden aangepast en de prognose beter voorspeld. De genetische diagnose kan soms onverwacht zijn door de klinische heterogeniteit van bijvoorbeeld auto-inflammatoire aandoeningen. Het stellen van een diagnose kan zorgen voor een gerichte (effectieve) behandeling, bijvoorbeeld een therapie met colchicine bij een patiënt met Familiaire Mediterrane koorts. Echter, bij een patiënt met veel klachten kan ook overwogen worden om al voor uitslag van de genetische diagnostiek met behandeling te starten. Daarnaast sluit een negatieve genetische test een reumatische oorzaak van de klachten niet uit en is overleg met een kinderreumatoloog bij aanhoudende klachten aangewezen.
De patiënt heeft (in sommige gevallen) een optie voor preïmplantatie genetische test (PGT) en prenatale diagnostiek bij kinderwens. Familieleden kunnen in aanmerking komen voor genetische counseling en screening. Bovendien kan een (genetische) diagnose met een duidelijke pathogene variant, na meestal een lang diagnostisch traject, zorgen voor verduidelijking en onzekerheid over het ziekzijn verminderen. Voor het interpreteren van de uitslag van het genetisch onderzoek en het counselen van de patiënt en zijn familieleden zijn een aantal basisprincipes van de genetica nodig.
Basisprincipes van de genetica
Ons Genoom
Ons genoom, het volledig DNA-materiaal van een organisme, ligt opgeslagen in de celkern van iedere cel. DNA is in chromosomen georganiseerd en bestaat uit eiwitcoderend en niet-eiwitcoderend DNA. Het eiwitcoderende DNA omvat ongeveer 1-2% van het totale genoom en bevat de genen die afgelezen kunnen worden voor de aanmaak van eiwitten. In het transcriptie proces worden deze genen omgezet in messenger-RNA (mRNA). Hierna wordt het mRNA per nucleotidentriplet vertaald naar eiwitten tijdens de translatie. Niet-eiwitcoderend DNA beslaat de overgrote meerderheid van het genoom. Hoewel dit deel van het genoom niet voor eiwitten codeert, hebben de RNA producten ervan belangrijke regulerende functies. Deze RNA producten worden microRNA (miRNA) genoemd en reguleren de genexpressie door mRNA-degradatie of remming van de translatie.
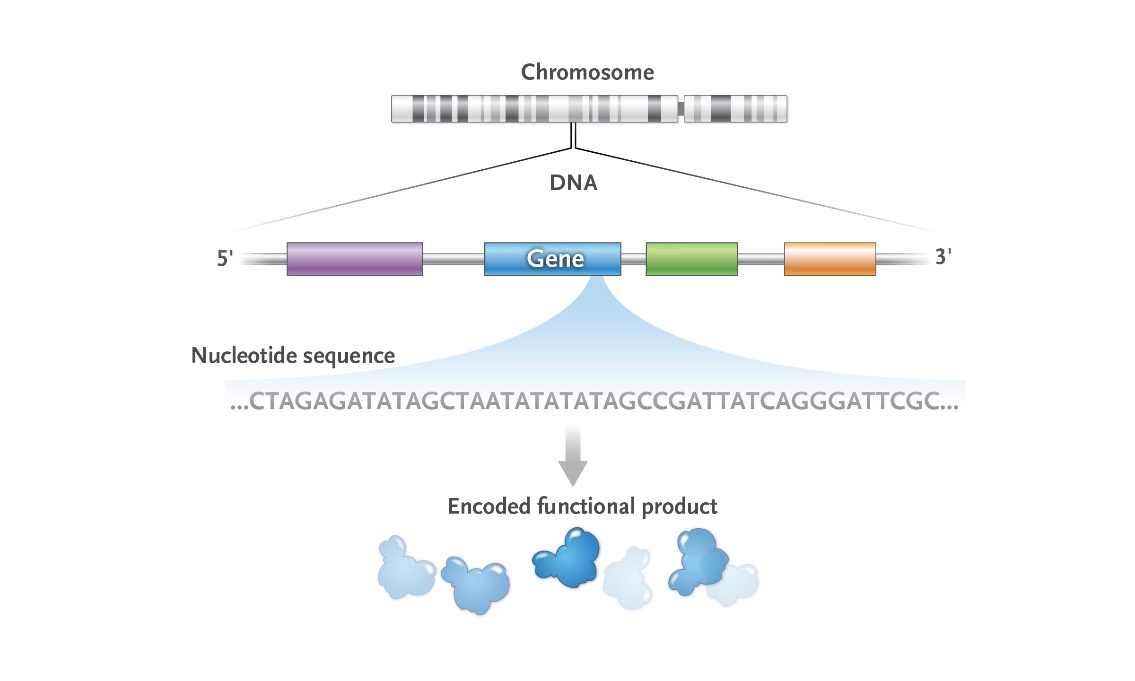
Figuur 1.5-1: schematische weergave van chromosoom, gen, nucleotide sequentie en het functionele eiwitproduct. Nejm. (n.d.). Illustrated Glossary – NEJM. New England Journal of Medicine. https://illustrated-glossary.nejm.org/
In de DNA sequentie kunnen verschillende soorten veranderingen ontstaan, die invloed hebben op het vormen van mRNA, nucleotidentriplets en het eiwitproduct.
Een single nucleotide variant (SNV) is een verandering in één enkele nucleotide in de DNA sequentie. Er zijn verschillende soorten SNV’s:
-
Missense variant: De verandering in de nucleotide codeert voor een ander aminozuur. Het veranderde aminozuur kan andere eigenschappen (lading, polariteit) hebben, wat de functie van het eiwit kan veranderen. Zie figuur 1.5-2.
-
Nonsense variant: het nucleotidentriplet verandert in een stopcodon, waardoor de synthese van het eiwit vroegtijdig wordt beëindigd. Dit leidt meestal tot een niet-functioneel eiwit. Zie figuur 1.5-2.
-
Silent variant: De verandering van de nucleotide resulteert niet in een verandering van het aminozuur dat door het betreffende codon wordt gecodeerd. Meestal veroorzaakt dit geen ziekte, maar het kan wel de stabiliteit van het mRNA aantasten of een alternatieve (cryptische) splice site introduceren die de vorming van een correct eiwit verstoort.
Bij een splice-site variant zorgt een verandering in de DNA sequentie (bijvoorbeeld een SNV) voor een verstoorde splicing van het RNA. Splicing is het proces waarbij intronen worden verwijderd van exonen en de exonen aan elkaar worden gekoppeld. Een verstoorde splicing kan resulteren in een abnormaal mRNA-molecuul en eiwit. Zie figuur 1.5-3.
Een kleine insertie en deletie is een invoeging of verwijdering van één of enkele nucleotide uit de DNA sequentie. Als de insertie of deletie geen veelvoud is van drie nucleotiden (één codon), veroorzaakt dat een verandering in het leesvenster (frameshift), wat vaak resulteert in een veranderd stopcodon en een niet functioneel eiwit. Zie figuur 1.5-4.
Bij grote deleties (ook wel copy number variant, CNV) is er een verlies van een groot deel van het DNA (meerdere basenparen of soms een heel gen), wat resulteert in een drastisch ander mRNA en ontbrekend of niet functionerend eiwit.
Video’s over basisprincipes van de genetica, het centrale dogma van de moleculaire diagnostiek en de typen varianten zijn te vinden op het Youtube kanaal E-Learning University Medical Center Groningen (https://www.youtube.com/@e-learninguniversitymedica7748/videos; kennisclips “Building Blocks Genome”, “Central Dogma” en “Genetic Variants”).
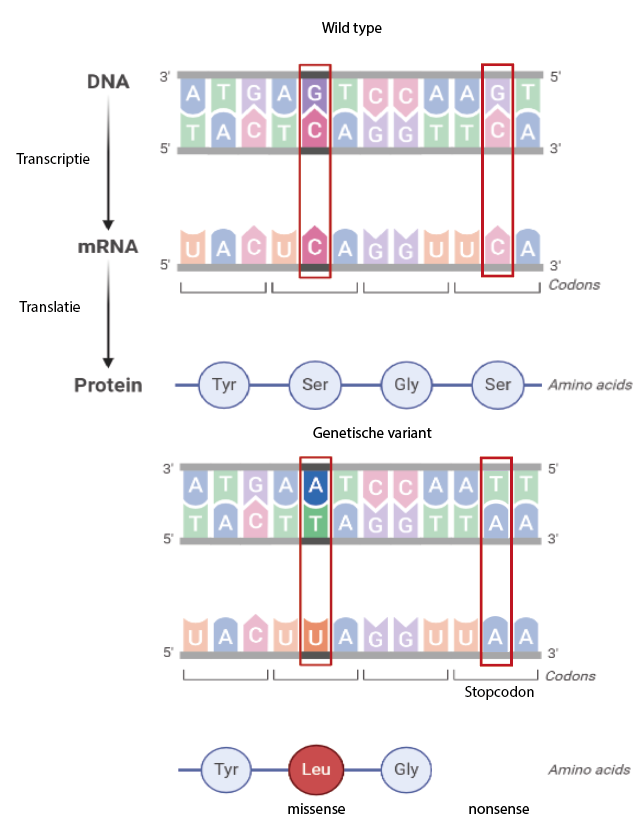
Figuur 1.5-2: de werking van een missense en nonsense variant op aminozuren. Bij de missense variant verandert allel C in T, waardoor het triplet TCA verandert in TTA. Hierdoor verandert het aminozuur van een Serine in een Leucine. Bij de nonsense variant verandert allel C in A, waardoor het triplet TCA verandert in TAA, wat een stopcodon is. Hierdoor wordt er geen aminozuur aan de aminozuurketen geplaatst. Illustratie gecreëerd met BioRender. (n.d.). https://app.biorender.com/
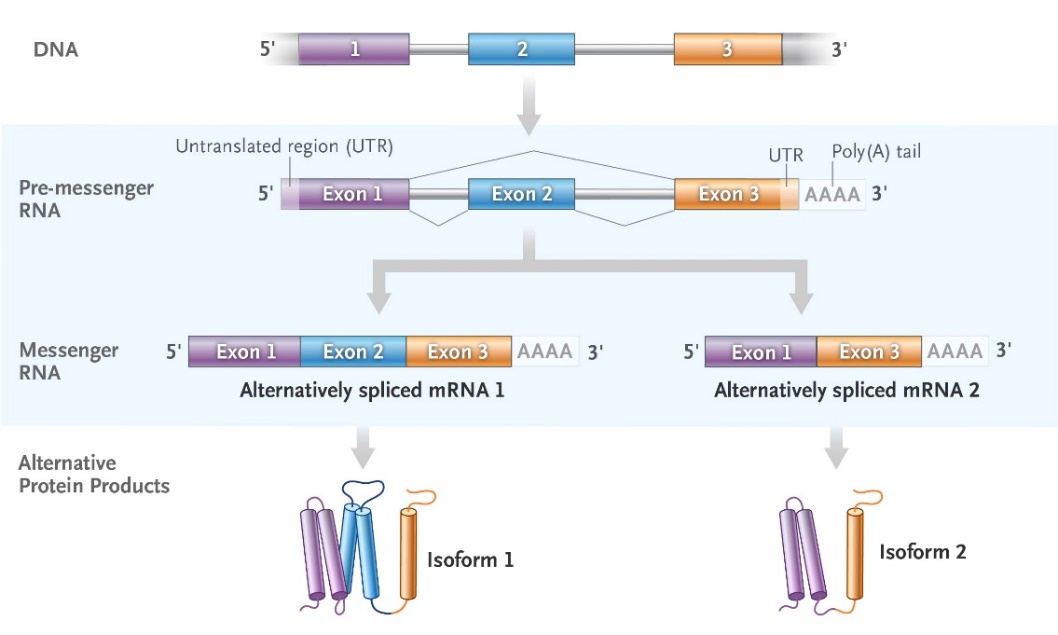
Figuur 1.5-3: Bij alternatieve splicing kunnen er verschillende eiwitproducten worden gevormd met eenzelfde DNA sequentie. In isoform 1 worden alle exonen van dit gen in het mRNA ingebouwd. In isoform 2 wordt een korter mRNA gevormd (bijvoorbeeld door een verandering in de DNA sequentie), omdat vanwege een alternatieve splicing exon 2 overgeslagen wordt. Nejm. (n.d.).Illustrated Glossary – NEJM. New England Journal of Medicine. https://illustrated-glossary.nejm.org/
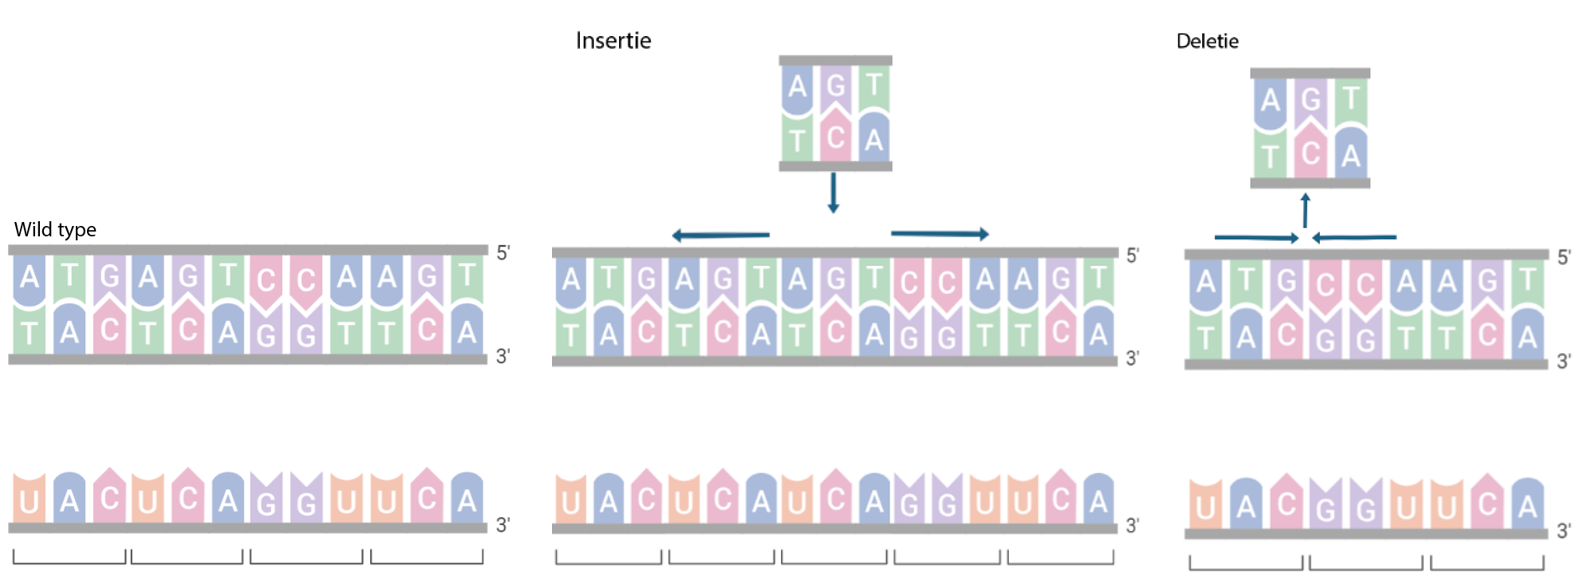
Figuur 1.5-4: insertie en deletie. Bij een insertie worden één of meer nucleotiden (of delen van een chromosoom) in de DNA sequentie geplaatst. Bij een deletie worden één of meer nucleotiden (of delen van een chromosoom) verwijderd. Illustratie gecreëerd met BioRender, (n.d.). https://app.biorender.com/
Overerving
Variatie in de DNA sequentie tussen mensen is normaal. Echter kan een variant in het DNA een te afwijkend eiwitproduct en/of hoeveelheid eiwit veroorzaken, waardoor ziekte kan ontstaan. Een dergelijke genetische variant is een erfelijke aanleg. Afhankelijk van de overerving van de erfelijke aanleg heeft iemand kans op ziekte.
Het erfelijk materiaal (oftewel het genotype) in een menselijke lichaamscel is voor de helft van moeder en voor de helft van vader. Iedere lichaamscel bevat 46 chromosomen. Dit zijn 23 paren, waarvan 22 paar autosomen (chromosomen 1-22) en één paar geslachtschromosomen (X- en Y-chromosoom). Van elk paar is één chromosoom van moeder en één van vader. Bij een autosomale overerving ligt de erfelijke aanleg op een autosoom. Bij een geslachtsgebonden overerving ligt de aanleg op een geslachtschromosoom.
Bij autosomaal dominante (AD) overerving is één kopie van een erfelijke aanleg nodig om een aandoening te veroorzaken. Een ouder met een autosomaal dominante aandoening geeft ofwel het chromosoom mét de aanleg door ofwel zonder de aanleg. Deze individu heeft daarom 50% kans om de erfelijke aanleg door te geven aan elk kind.
Bij een autosomaal recessieve (AR) overerving zijn twee kopieën van de erfelijke aanleg nodig om ziekte te veroorzaken. Individuen met slechts één kopie van de aanleg zijn dragers en asymptomatisch. De kans dat twee dragers een aangedaan kind krijgen is 25%. Consanguiniteit (bloedverwantschap) van ouders maakt de kans op een AR aandoening bij het nageslacht groter.
X-gebonden aandoeningen worden veroorzaakt door een erfelijke aanleg op het X-chromosoom. X-gebonden recessieve aandoeningen manifesteren zich bij mannen, terwijl vrouwen dragers zijn. X-gebonden dominante aandoening manifesteren zich onafhankelijk van het geslacht.
Mitochondriële overerving betreft een erfelijke aanleg in het mitochondriale DNA (mtDNA), dat alleen via de eicel wordt doorgegeven. Aandoeningen geassocieerd met mitochondriale varianten kunnen variëren afhankelijk van de hoeveelheid aangedane mitochondriën in verschillende weefsels.
De novo varianten ontstaan spontaan in het individu tijdens de vroege embryonale ontwikkeling. Dit individu kan zijn aanleg wel doorgeven aan zijn/haar kinderen.
Somatische varianten ontstaan spontaan in het individu in een deel van de lichaamscellen. De variant zit niet in de geslachtscellen. Daarom kan dit individu zijn aanleg niet doorgeven aan zijn nageslacht. Een voorbeeld hiervan is het VEXAS (Vacuoles, E1 enzyme, X-linked, Autoinflammatory, Somatic) syndroom, dat wordt veroorzaakt door somatische varianten in het UBA1 gen.
Polygenetische aandoeningen daarentegen zijn het resultaat van combinaties van varianten, die vaker in de algehele populatie voorkomen, in meerdere genen. Deze varianten hebben op zichzelf staand meestal maar een klein effect op het ontstaan van ziekte. Echter kan het gezamenlijke effect van de varianten (in combinatie met omgevingsfactoren) wel ziekte veroorzaken. Voorbeelden van polygene immuungerelateerde ziekten zijn (systemische) juveniele idiopathische artritis, systeemvasculitis en inflammatoire darmziekten. Genetische diagnostiek naar polygene oorzaken is meestal niet zinvol.
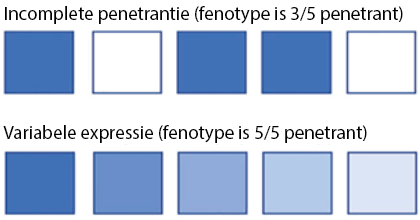
Monogenetische aandoeningen worden veroorzaakt door (zeldzame) genetische varianten in een enkel gen en volgen meestal een duidelijk patroon van bovenstaande overervingspatronen. Echter kan het overervingspatroon soms onduidelijk zijn door twee fenomenen: non-penetrantie en variabele expressiviteit, dat vaker voorkomt bij auto-inflammatoire aandoeningen. Penetrantie is de kans dat een persoon met een erfelijke aanleg symptomen ontwikkelt. Onvolledige penetrantie betekent dat er een percentage individuen is met de erfelijke aanleg maar geen fenotypische kenmerken vertoont. Bij non-penetrantie is er wel een afwijkend genotype, maar geen fenotypische kenmerk. Bijvoorbeeld heterozygote pathogene varianten in het FAS gen (met AD overerving) geven niet altijd kenmerken van het auto-immuun lymfoproliferatief syndroom (ALPS). De penetrantie hangt af van de locatie van de variant in het gen. Variabele expressiviteit is de variatie van de uiting en/of ernst tussen individuen met eenzelfde genotype. Dit wordt gezien bij bijvoorbeeld ADA2 deficiëntie, zelfs bij patiënten met dezelfde pathogene varianten.
Interpretatie van de uitslag van genetische diagnostiek
Classificatie van varianten
Genetische varianten worden geclassificeerd op basis van hun kans op pathogeniciteit. Deze kans wordt onder andere bepaald op basis van (voorspelde) moleculaire eigenschappen van de variant. Bij de beoordeling wordt gebruik gemaakt van kennis over de klinische relevantie van de variant, op basis van beschreven patiënten, experimentele studies en/of proefdieronderzoek in de literatuur, eerder voorkomen in het eigen laboratorium en in databases zoals Clinvar, HGMD en ziektespecifieke databases. Verder kan afwezigheid in gezonde controles (gnomAD database) de pathogeniciteit van een variant nog verder ondersteunen. Als er (nog) geen concluderende data over de variant is, worden databases over frequenties van varianten en voorspellende programma’s van de te verwachten effecten van de variant op eiwitniveau geraadpleegd. Daarnaast worden klinische gegevens van de patiënt en de familie gegevens toegevoegd voor de interpretatie van de variant.
Varianten worden beschreven als benigne (klasse1/B), waarschijnlijk benigne (likely benign, klasse 2/LB), variant van onbekende betekenis (variant of unknown significance, klasse 3/VUS), waarschijnlijk pathogeen (likely pathogenic, klasse 4/LP) en pathogeen (klasse 5/P), zie tabel 1.5-1. Benigne varianten hebben geen ziekte associatie. Pathogene varianten zijn wel met ziekte geassocieerd. Van een VUS is de klinische betekenis onduidelijk.
| Tabel 1.5-1 Huidig klassensysteem voor variantclassificatie | ||
|---|---|---|
| Type variant | Benaming | Kans op pathogeniciteit |
| Klasse 1 | Benigne (B) | < 5% |
| Klasse 2 | Waarschijnlijk benigne (LB) | < 10% |
| Klasse 3 | Variant van onbekende betekenis (VUS) | 10-90% |
| Klasse 4 | Waarschijnlijk pathogeen (LP) | > 90% |
| Klasse 5 | Pathogeen (P) | > 95% |
Wat betekent de uitslag (niet)?
Uitslagen over 1B of 2LB varianten staan niet in een uitslagbrief, omdat deze niet relevant zijn voor het stellen van een diagnose. In een uitslagbrief kunnen de volgende conclusies staan:
-
Er is een 4LP of 5P variant aangetoond, die het klinisch beeld verklaart
-
Er is een 3VUS gevonden
-
Er is geen aanleg aangetoond
Als er een 4LP of 5P variant is aangetoond, wil dat zeggen dat de variant met respectievelijk 90% en 95% zekerheid verband houdt met een klinisch beeld. Dit betekent dat er sterke aanwijzingen zijn dat deze genetische verandering(en) de oorzaak is van de aandoening of ziekte.
Bij de identificatie van een 3VUS is er op dit moment onvoldoende informatie om te bepalen of deze variant pathogeen of benigne is en geassocieerd is met het klinisch beeld. Middels een multidisciplinair overleg tussen de aanvragend arts, laboratoriumspecialist, klinisch geneticus en medisch immunoloog wordt de classificatie van een variant (zoals hierboven beschreven) besproken. Soms kan aanvullende informatie of onderzoek (bijvoorbeeld segregatie onderzoek bij familieleden, functionele onderzoeken in onderzoekslaboratoria of RNA onderzoek) helpen om de betekenis van de variant beter te begrijpen en de classificatie aan te passen.
Als er geen aanleg is aangetoond, kan dit betekenen dat de patiënt geen erfelijke aandoening heeft, maar het is niet uitgesloten. Er kunnen meerdere technische redenen zijn waarom een erfelijke aanleg niet is aangetoond. Tot nu toe is er geen enkele genetisch diagnostische test, die alle soorten genetische varianten kan opsporen. De WES dekt voornamelijk varianten in coderende regio’s. Varianten in niet-coderende regio’s, structurele varianten (CNVs zoals deleties en duplicaties) en varianten in genen met pseudogenen (niet functionele gensegmenten lijkend in sequentie op het gen) kunnen niet of niet altijd betrouwbaar worden aangetoond. Met nieuwe technieken zoals de WGS en long-read sequencing kan dit hopelijk in de nabije toekomst wel met één onderzoek worden aangetoond. Daarnaast kunnen door filterstrategieën om de WES data te analyseren, varianten gemist worden.
Referenties/links
Aksentijevich, I., Schnappauf, O. Molecular mechanisms of phenotypic variability in monogenic autoinflammatory diseases. Nat Rev Rheumatol 17, 405–425 (2021). https://doi.org/10.1038/s41584-021-00614-1
Bousfiha A, Moundir A, Tangye SG, Picard C, Jeddane L, Al-Herz W, Rundles CC, Franco JL, Holland SM, Klein C, Morio T, Oksenhendler E, Puel A, Puck J, Seppänen MRJ, Somech R, Su HC, Sullivan KE, Torgerson TR, Meyts I. The 2022 Update of IUIS Phenotypical Classification for Human Inborn Errors of Immunity. J Clin Immunol. 2022 Oct;42(7):1508-1520. doi: 10.1007/s10875-022-01352-z. Epub 2022 Oct 6. PMID: 36198931.
Bucciol G, Van Nieuwenhove E, Moens L, Itan Y, Meyts I. Whole exome sequencing in inborn errors of immunity: use the power but mind the limits. Curr Opin Allergy Clin Immunol. 2017 Dec;17(6):421-430. doi: 10.1097/ACI.0000000000000398. PMID: 28938278.
Gruber, C., Bogunovic, D. Incomplete penetrance in primary immunodeficiency: a skeleton in the closet. Hum Genet 139, 745–757 (2020). https://doi-org.proxy-ub.rug.nl/10.1007/s00439-020-02131-9
Kosmider, O., Possémé, C., Templé, M. et al. VEXAS syndrome is characterized by inflammasome activation and monocyte dysregulation. Nat Commun 15, 910 (2024). https://doi.org/10.1038/s41467-024-44811-4
Richards S, Aziz N, Bale S, Bick D, Das S, Gastier-Foster J, Grody WW, Hegde M, Lyon E, Spector E, Voelkerding K, Rehm HL; ACMG Laboratory Quality Assurance Committee. Standards and guidelines for the interpretation of sequence variants: a joint consensus recommendation of the American College of Medical Genetics and Genomics and the Association for Molecular Pathology. Genet Med. 2015 May;17(5):405-24. doi: 10.1038/gim.2015.30. Epub 2015 Mar 5. PMID: 25741868; PMCID: PMC4544753.