Interpretatie diagnostiek
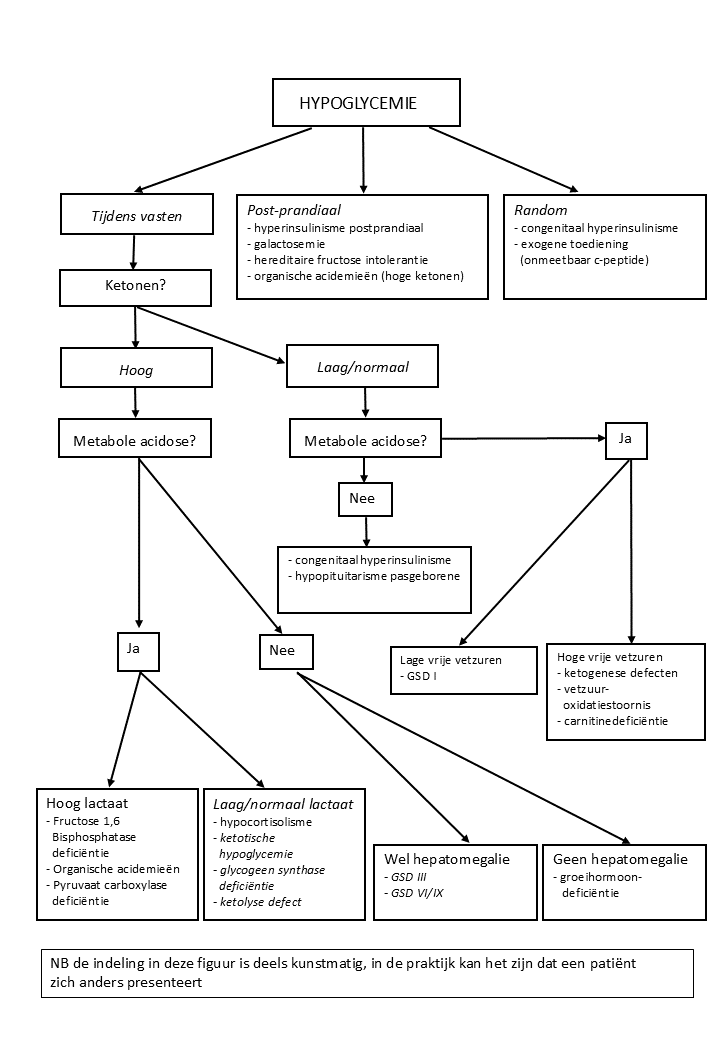
Voor de differentiaal diagnose zijn vier factoren van belang:
-
Het moment waarop de hypoglycemieën voor het eerst optreden
-
Relatie van de hypoglycemie met voeding
-
De glucosebehoefte
-
De aan- of afwezigheid van ketonen
Figuur 1. Beslisboom
Hypoketotische hypoglycemie
In de eerste 12 uur na de geboorte is, bij afwezigheid van ketonen en bij een hoge glucosebehoefte, hyperinsulinisme de meest voorkomende oorzaak van een hypoglycemie. Hieraan kunnen verschillende mechanismen ten grondslag liggen. Daarnaast kunnen vetzuuroxidatiestoornissen al direct na de geboorte ernstige hypoketotische hypoglycemieën veroorzaken.
Congenitaal hyperinsulinisme
De neonatale vorm van hyperinsulinisme manifesteert zich veelal binnen 72 uur na de geboorte en wordt gekenmerkt door:
-
Een hoge intraveneuze glucose behoefte (om een glucose >3.5 mmol/l te behouden is meer dan 8-10 mg/kg/min voor neonaten nodig tot > 3 mg/kg/min voor volwassenen aan glucose iv)
-
Recidiverende non-ketotische hypoglycemieën (<2.6 mmol/l)
-
Een relatief lage plasmaspiegel van vrije vetzuren (< 1,7 mmol/l) en ketonlichamen (< 1,8 mmol/l) ten tijde van de hypoglycemie
-
Meetbare insuline spiegels (> 1,25 microU/ml of > 8,7 pmol/l) en een verhoogde c-peptide spiegel (> 0,5 ng/ml of > 0,17 nmol/l) ten tijde van de hypoglycemie. Let wel, een laag-normale insuline-spiegel ten tijde van een hypoglycemie is afwijkend, omdat insuline volledig onderdrukt zou moeten zijn op het moment van een lage bloedglucose.
-
Een glycemische respons op glucagon bij hypoglycemie (stijging van 1,7 mmol/l na toediening van glucagon i.m. in een dosis van 0,1 mg/kg met een maximum van 1,0 mg.
-
Een relatief lage serum cortisol spiegel (bij een ruim insuline vindt enige onderdrukking van het cortisol plaats. Vaak wordt er dus een licht verlaagd cortisol gemeten bij kinderen met hyperinsulinisme)
De meest voorkomende oorzaak neonataal is passagère hyperinsulinisme door perinatale stress. Deze vorm kan dagen tot weken aanhouden in tegenstelling tot hyperinsulinisme bij maternale diabetes mellitus. Van de persisterende vormen van congenitale vormen van hyperinsulinisme kunnen tegenwoordig vier hoofdgroepen onderscheiden worden (zie Tabel 4).
Tabel 4. Oorzaken voor congenitaal hyperinsulinisme
| Mechanisme | Oorzaak | Opmerkingen |
|---|---|---|
| Kanaal-defecten |
Kalium-kanaal defecten – ABCC8 – KCNJ11 – KCNQ1 – CACNA1D |
Kalium-kanaal mutaties veroorzaken de meest voorkomende en meest ernstige vormen van congenitaal hyperinsulinisme. Meestal reageren deze niet op behandeling met diazoxide. De focale form van hyperinsulinisme wordt veroorzaakt door een paternale recessieve ABCC8 of KCNJ11 mutatie, in combinatie met een somatisch verlies van de maternale 11p15 regio. |
| Enzymdefecten |
GLUD1 GCK HADH UCP2 HK1 PMM2 PGM1 SCHAD |
GLUD1 activatie veroorzaakt het hyperinsulinisme hyperammoniemie syndroom (2e meest voorkomende oorzaak voor congenitaal hyperinsulinisme). Hypoglycemieën kunnen hierbij uitgelokt worden door eiwit-inname. |
| Transcriptiefactoren |
HNF1α HNF4α FOXA2 |
Patienten met deze mutaties kunnen op latere leeftijd Maturity Onset Diabetes of the Young ontwikkelen (MODY) |
| Syndromale oorzaken |
Overgroeisyndromen – Beckwith-Wiedemann syndroom – Sotos syndroom – Simpson-Golabi-Behmel syndroom – Perlman Syndroom Chromosoomafwijkingen – Turner syndroom – Trisomie 13 Syndromen met postnataal groeifalen – Kabuki syndroom – Costello syndroom Gendeleties met invloed op het ABCC8 gen – Usher syndroom – Timothy syndroom – Insuline receptor mutatie – Insuline resistentie syndroom (Donahue syndroom) Congenital Disorder of glycosylation (CDG 1a, 1b, 1c) Andere oorzaken – Poland syndroom – Charge syndroom |
|
Om onderscheid te kunnen maken tussen de verschillende vormen van hyperinsulinisme wordt de respons op behandeling met diazoxide gebruikt. Patiënten met een focale vorm van hyperinsulinisme of een mutatie in het ATP-afhankelijke K-kanaal zijn in principe niet responsief op diazoxide. Indien dit het geval is, wordt genetische diagnostiek ingezet, en wanneer de uitslagen hiervan passend zouden kunnen zijn bij een focale vorm, wordt een dopa-PET scan geadviseerd (zie ook het beslisschema uit het landelijk zorgpad hyperinsulinisme op de website van de NVK).
Ketotische hypoglycemie
In geval van ketotische hypoglycemieën is de differentiaal diagnose breder en is de aan- of afwezigheid van hepatomegalie richtinggevend (glycogeenstapelingsziekte cq gluconeogenese defect). Endocriene oorzaken in engere zin moeten overwogen worden wanneer er geen hepatomegalie aanwezig is. Primaire bijnierinsufficiëntie en geïsoleerde ACTH (adrenocorticotroop hormoon) – of GH (groeihormoon)deficiëntie of een combinatie hiervan (multipele hypofysaire uitval) kunnen op elk moment neonataal voorkomen. Vooral de laatste twee geven bij “vasten” ernstige hypoglycemieën. De mate van ketonvorming varieert en de glucose behoefte is doorgaans minder hoog. Primaire bijnierinsufficiëntie kan levensbedreigende hypoglycemieen veroorzaken, veelal in combinatie met stoornissen in de mineraal huishouding (hyponatriëmie en hyperkaliëmie). Op de peuterleeftijd tenslotte komen ketotische peuterhypoglycemieën regelmatig voor.