Hypoglycemie
Definitie en normaalwaarden
De definitie van een hypoglycemie op de kinderleeftijd is niet eenduidig. De optimale bloedglucosewaarde waarbij je schade voorkomt zonder overdiagnostiek te verrichten of te agressief te behandelen, is niet precies bekend.
Tabel 1. Leeftijdsspecifieke grenswaarden glucose
| Leeftijd | Glucose (mmol/L) |
|---|---|
| Jonger dan 48 uur | 2.6 mmol/L (47 mg/dl)* |
| Neonaat ouder dan 48 uur, zuigelingen en kinderen |
|
*De Hypo-exit studie toont dat wellicht een grenswaarde van 2,0 mmol/l (36 mg/dl) in een selecte groep pasgeborenen ook veilig kan zijn (1)
Voor grenswaarden met betrekking tot diagnose en behandeling van de neonaat in de eerste 48 uur postpartum wordt verwezen naar de NVK-richtlijn ‘Screening, preventie en behandeling van neonatale hypoglycemie’ (link).
Voor oudere kinderen, die hun klachten kunnen uiten, kan gebruik worden gemaakt van de Whipple’s triad van symptomen:
-
Het optreden van kenmerkende symptomen van hypoglycemie
-
Een gemeten lage bloedglucose onder de 3,3 mmol/l
-
Het verdwijnen van de symptomen na het stijgen van de bloedsuiker
Differentiaal diagnosen voor de oorzaken van een hypoglycemie
Een hypoglycemie is geen diagnose, maar een (alarm)symptoom. Er zijn vele monogenetische oorzaken bekend voor recidiverende hypoglycemieën.
Tabel 2. Oorzaken voor neonatale hypoglycemie
| Fysiologisch mechanisme | Ziektebeeld |
|---|---|
| Onvoldoende glycogeenvoorraad |
Prematuriteit Intra-uteriene groeiretardatie Small for gestational age Polycythemie |
| Toegenomen glucosebehoefte |
Sepsis Aangeboren hartafwijkingen Hypothermie Neurologische aandoeningen (periventriculaire bloedingen, convulsies) |
| Hyperinsulinisme |
Kind van een diabetische moeder Perinatale stress Large for gestational age Erythroblastosis fetalis Maternaal medicatiegebruik (beta-blokkers, anti-diabetica) Congenitaal hyperinsulinisme Congenitale porto-systemische shunt |
| Deficiëntie van contra-regulerende hormonen |
Panhypopituitarisme Hypothyreoïdie Groeihormoondeficiëntie Bijnierschorsinsufficiëntie |
| Erfelijke metabole ziekten |
Koolhydraatmetabolisme stoornis Aminozuurmetabolisme stoornis Vetzuurmetabolisme stoornis |
Anamnese
De symptomen van hypoglycemie zijn het gevolg van onvoldoende glucosetoevoer naar de vitale organen, in het bijzonder de hersenen. Deze neuroglycopenie verklaart, samen met de autonome respons op de hypoglycemie, de symptomen zoals:
-
In neonaten: prikkelbaarheid, fladderen, voedingsproblemen, hypothermie, hypotonie, apneu of tachypneu, lethargie en convulsies
-
In het oudere kind: van verwardheid, vermoeidheid, zweten, honger, trillen, hartkloppingen en humeurigheid
Persisterende en herhaalde hypoglycemieën kunnen ernstige en permanente neurologische schade veroorzaken, zeker in afwezigheid van alternatieve brandstoffen zoals ketonen.
Anamnese neonatale hypoglycemie
-
Aanknopingspunten voor etiologie navragen (a.h.v. tabel 2) met gedetailleerde informatie over zwangerschap, bevalling, amenorroeduur, geboortegewicht, foetale nood of asfyxie, en voedingsbeloop
-
Timing van de hypoglycemie
Anamnese hypoglycemie van het oudere kind
-
Het optreden van de lage bloedsuiker in relatie tot:
-
de maaltijd (tolerantie om te kunnen vasten en frequentie van voeden, avond snack, aceton geur)
-
type voeding of mijden van voedingsmiddelen (ie eiwitten, fruit, (ga)lactose)
-
uitlokkende factoren (bijvoorbeeld activiteit)
-
Voor beide groepen is een goede familie-anamnese belangrijk (consanguiniteit, vroege postnatale sterfte, familie leden met hypoglycemie, epilepsie, psychomotore retardatie, medicatie en sociale anamnese)
Lichamelijk onderzoek
Bij lichamelijk onderzoek wordt gelet op:
-
Lengte, gewichtsbeloop en schedelomtrek
-
Dysmorfieën (inkeping in oorlel, omfalocele, afwijkingen tractus urogenitalis, hemihypertrofie en macroglossie (Beckwith-Wiedemann syndroom))
-
Micropenis en cryptorchisme, kleine gestalte, midline anomalieën, hyperpigmentatie, buikpijn, spierpijn en hyperandrogenisme kunnen wijzen op een endocriene oorzaak
-
Specifieke dysmorfieën, hepato(spleno)megalie, icterus, cataract, cardiale afwijkingen, epilepsie en ontwikkelingsachterstand kunnen een aanwijzing zijn voor een onderliggende erfelijke metabole ziekte.
Aanvullend onderzoek
Nadere diagnostiek wordt geadviseerd bij neonaten met
-
een zeer ernstige hypoglycemie < 1,0 mmol/l
-
een hoge glucosebehoefte (bijvoorbeeld > 8-10 mg/kg/min)
-
een persisterende hypoglycemie (> 2 metingen < 2,0 mmol/l in de eerste 48 uur)
-
een hypoglycemie na de leeftijd van 48 uur
-
het vermoeden op een genetische aandoening
Bij het oudere kind verdient een symptomatische hypoglycemie altijd nadere diagnostiek.
Tabel 3: Aanvullende laboratorium-diagnostiek bij hypoglycemie
| “Critical sample”: op moment van hypoglycemie | Glucose |
|---|---|
| Bloedgas | |
| Ketonen (mag capillair – ketonenmeter) | |
| Lactaat | |
| Vrije vetzuren | |
| Insuline en C-peptide | |
| Portie crisis urine t.b.v. metabole diagnostiek (organische zuren, tetraglucoside; bij voorkeur >5ml)* | |
| “Sample <30min” na hypoglycemie | Cortisol |
| Groeihormoon | |
| “Random sample” buiten hypoglycemie om | Ammoniak |
| ASAT en ALAT | |
| Triglyceriden, cholesterol | |
| Urinezuur | |
| Heparine bloed t.a.v. metabole diagnostiek (1ml) | |
| TSH en FT4 op indicatie | |
| Natrium en kalium op indicatie |
* Deze urine mag ook worden opgevangen als de hypoglycemie al gecorrigeerd is. Een random urine sample kan, maar de eerste urine na de hypoglycemie is beter qua diagnostische waarde. De urine mag ook verzameld worden door gazen uit een luier uit te knijpen boven een urinebuis. Alternatief kan de PeeSpot gebruikt worden.
Additioneel kan toxicologisch onderzoek overwogen worden en/of kunnen transferrine elektroforese/isoelektische focussing gedaan worden. Wanneer in de niet-acute setting meer informatie gewenst is met betrekking tot frequentie, ernst/duur en timing van de hypoglycemieën, kan minimaal invasieve continue glucose meting (CGM) overwogen worden. Hierbij is het goed om te bedenken dat deze in sommige gevallen minder betrouwbaar kan zijn in het lage gebied.
Een vastentest is tegenwoordig grotendeels obsoleet en dient alleen dan in overweging genomen te worden wanneer minder risicovolle diagnostiek niet heeft geleid tot een sluitende diagnose en in nauw overleg met afdeling metabole ziekten van een academisch ziekenhuis.
Een glucagontest exploreert de respons op glucagontoediening, of glycogeen reserves beschikbaar zijn om de hypoglycemie te compenseren. Gezien de mogelijke bijwerkingen en feit dat oorzaken via enzym- danwel genetische diagnostiek onderzocht kunnen worden, heeft een glucagontest geen prioriteit.
Interpretatie diagnostiek
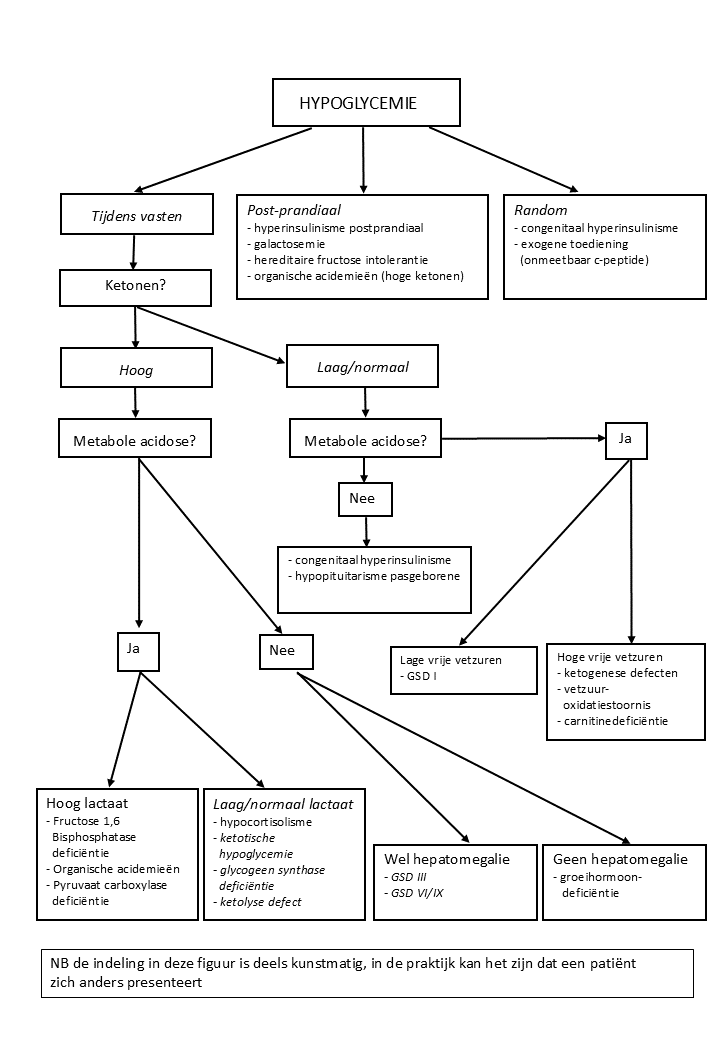
Voor de differentiaal diagnose zijn vier factoren van belang:
-
Het moment waarop de hypoglycemieën voor het eerst optreden
-
Relatie van de hypoglycemie met voeding
-
De glucosebehoefte
-
De aan- of afwezigheid van ketonen
Figuur 1. Beslisboom
Hypoketotische hypoglycemie
In de eerste 12 uur na de geboorte is, bij afwezigheid van ketonen en bij een hoge glucosebehoefte, hyperinsulinisme de meest voorkomende oorzaak van een hypoglycemie. Hieraan kunnen verschillende mechanismen ten grondslag liggen. Daarnaast kunnen vetzuuroxidatiestoornissen al direct na de geboorte ernstige hypoketotische hypoglycemieën veroorzaken.
Congenitaal hyperinsulinisme
De neonatale vorm van hyperinsulinisme manifesteert zich veelal binnen 72 uur na de geboorte en wordt gekenmerkt door:
-
Een hoge intraveneuze glucose behoefte (om een glucose >3.5 mmol/l te behouden is meer dan 8-10 mg/kg/min voor neonaten nodig tot > 3 mg/kg/min voor volwassenen aan glucose iv)
-
Recidiverende non-ketotische hypoglycemieën (<2.6 mmol/l)
-
Een relatief lage plasmaspiegel van vrije vetzuren (< 1,7 mmol/l) en ketonlichamen (< 1,8 mmol/l) ten tijde van de hypoglycemie
-
Meetbare insuline spiegels (> 1,25 microU/ml of > 8,7 pmol/l) en een verhoogde c-peptide spiegel (> 0,5 ng/ml of > 0,17 nmol/l) ten tijde van de hypoglycemie. Let wel, een laag-normale insuline-spiegel ten tijde van een hypoglycemie is afwijkend, omdat insuline volledig onderdrukt zou moeten zijn op het moment van een lage bloedglucose.
-
Een glycemische respons op glucagon bij hypoglycemie (stijging van 1,7 mmol/l na toediening van glucagon i.m. in een dosis van 0,1 mg/kg met een maximum van 1,0 mg.
-
Een relatief lage serum cortisol spiegel (bij een ruim insuline vindt enige onderdrukking van het cortisol plaats. Vaak wordt er dus een licht verlaagd cortisol gemeten bij kinderen met hyperinsulinisme)
De meest voorkomende oorzaak neonataal is passagère hyperinsulinisme door perinatale stress. Deze vorm kan dagen tot weken aanhouden in tegenstelling tot hyperinsulinisme bij maternale diabetes mellitus. Van de persisterende vormen van congenitale vormen van hyperinsulinisme kunnen tegenwoordig vier hoofdgroepen onderscheiden worden (zie Tabel 4).
Tabel 4. Oorzaken voor congenitaal hyperinsulinisme
| Mechanisme | Oorzaak | Opmerkingen |
|---|---|---|
| Kanaal-defecten |
Kalium-kanaal defecten – ABCC8 – KCNJ11 – KCNQ1 – CACNA1D |
Kalium-kanaal mutaties veroorzaken de meest voorkomende en meest ernstige vormen van congenitaal hyperinsulinisme. Meestal reageren deze niet op behandeling met diazoxide. De focale form van hyperinsulinisme wordt veroorzaakt door een paternale recessieve ABCC8 of KCNJ11 mutatie, in combinatie met een somatisch verlies van de maternale 11p15 regio. |
| Enzymdefecten |
GLUD1 GCK HADH UCP2 HK1 PMM2 PGM1 SCHAD |
GLUD1 activatie veroorzaakt het hyperinsulinisme hyperammoniemie syndroom (2e meest voorkomende oorzaak voor congenitaal hyperinsulinisme). Hypoglycemieën kunnen hierbij uitgelokt worden door eiwit-inname. |
| Transcriptiefactoren |
HNF1α HNF4α FOXA2 |
Patienten met deze mutaties kunnen op latere leeftijd Maturity Onset Diabetes of the Young ontwikkelen (MODY) |
| Syndromale oorzaken |
Overgroeisyndromen – Beckwith-Wiedemann syndroom – Sotos syndroom – Simpson-Golabi-Behmel syndroom – Perlman Syndroom Chromosoomafwijkingen – Turner syndroom – Trisomie 13 Syndromen met postnataal groeifalen – Kabuki syndroom – Costello syndroom Gendeleties met invloed op het ABCC8 gen – Usher syndroom – Timothy syndroom – Insuline receptor mutatie – Insuline resistentie syndroom (Donahue syndroom) Congenital Disorder of glycosylation (CDG 1a, 1b, 1c) Andere oorzaken – Poland syndroom – Charge syndroom |
|
Om onderscheid te kunnen maken tussen de verschillende vormen van hyperinsulinisme wordt de respons op behandeling met diazoxide gebruikt. Patiënten met een focale vorm van hyperinsulinisme of een mutatie in het ATP-afhankelijke K-kanaal zijn in principe niet responsief op diazoxide. Indien dit het geval is, wordt genetische diagnostiek ingezet, en wanneer de uitslagen hiervan passend zouden kunnen zijn bij een focale vorm, wordt een dopa-PET scan geadviseerd (zie ook het beslisschema uit het landelijk zorgpad hyperinsulinisme op de website van de NVK).
Ketotische hypoglycemie
In geval van ketotische hypoglycemieën is de differentiaal diagnose breder en is de aan- of afwezigheid van hepatomegalie richtinggevend (glycogeenstapelingsziekte cq gluconeogenese defect). Endocriene oorzaken in engere zin moeten overwogen worden wanneer er geen hepatomegalie aanwezig is. Primaire bijnierinsufficiëntie en geïsoleerde ACTH (adrenocorticotroop hormoon) – of GH (groeihormoon)deficiëntie of een combinatie hiervan (multipele hypofysaire uitval) kunnen op elk moment neonataal voorkomen. Vooral de laatste twee geven bij “vasten” ernstige hypoglycemieën. De mate van ketonvorming varieert en de glucose behoefte is doorgaans minder hoog. Primaire bijnierinsufficiëntie kan levensbedreigende hypoglycemieen veroorzaken, veelal in combinatie met stoornissen in de mineraal huishouding (hyponatriëmie en hyperkaliëmie). Op de peuterleeftijd tenslotte komen ketotische peuterhypoglycemieën regelmatig voor.
Behandeling
Voor de behandeling van een neonatale hypoglycemie (neonaat ≤48 uur) wordt verwezen naar de richtlijn postnatale zorg in de algemene kindergeneeskunde (link).
Voor de behandeling van een hypoglycemie bij een neonaat >48 uur en kinderen, kan onderstaande tabel gebruikt worden.
Tabel 5. Algemene behandeladviezen voor hypoglycemie
| 1. Initiële behandeling hypoglycemie | |||
|---|---|---|---|
| Situatie: | Behandeling: | ||
| Bij intact bewustzijn en indien orale intake mogelijk is |
Geef snelwerkende suikers (dextrose, fantomalt-oplossing, siroop): 0,3-0,5 g glucose per kg lichaamsgewicht met een maximum van 12 of 20 gram glucose, bijvoorbeeld: – Niet-suikervrije limonadesiroop (puur) 1 ml/kg (max 40 ml) – Dextrosetabletten: aantal = kg/6 (max 7) – Glucose 10% 5 ml/kg (max 200 ml) In neonaten met een asymptomatische hypoglycemie, kunnen de volgende voedingsinterventies overwogen worden: – Frequenter aanleggen bij borstvoeding en bijvoeden met afgekolfde moedermelk – Indien beschikbaar, buccale dextrose-gel (200 mg/kg 40% dextrose-gel) – Bijvoeden met kunstvoeding (minimaal 5 ml/kg/keer), eventueel per sonde als het kind onvoldoende zelf drinkt, maar de voeding wel tolereert. |
||
| Gedaald bewustzijn met IV toegang en/of indien orale intake niet mogelijk is |
Niets per os aanbieden! Bolus glucose 10% 3 ml/kg in 2-3 minuten, gevolgd door leeftijds-adequate continue infusie (zie onder) |
||
| Gedaald bewustzijn zonder IV toegang en/of indien orale intake niet mogelijk is |
Niets per os aanbieden! Geef glucagon IM of SC – < 25 kg 0,5 mg – ≥ 25 kg 1,0 mg – > 4 jaar eventueel 3 mg nasaal (=glucagon neuspoeder) |
||
| 2. Vervolgbehandeling preventie rebound hypoglycemie | |||
|
Vervolgstap: controleer na 15 minuten de bloedglucosewaarde.
|
|||
|
Leeftijd (jaar) |
Glucose-behoefte (mg/kg/min) |
Glucose 10% (ml/kg/uur) |
|
| 0 – 1 | 8 – 10 | 4,8 – 6,0 | |
| 1 – 2 | 7 – 8 | 4,2 – 4,8 | |
| 3 – 5 | 6 – 7 | 3,6 – 4,2 | |
| 6 – 9 | 4 – 6 | 2,4 – 3,6 | |
| > 10 | 2 – 4 | 1,2 – 2,4 | |
PM: glucagon is niet effectief bij kinderen die een defect in het glycogeenmetabolisme hebben.
Indicaties voor verwijzing naar een kinderarts-endocrinoloog
Voor de behandeling van hyperinsulinisme is een aparte leidraad van de sectie kinderendocrinologie beschikbaar op de website van de NVK. Bij het stellen van deze diagnose wordt een kinderendocrinoloog in consult gevraagd voor advies ten aanzien van diagnostiek, behandeling en monitoring. Bij patiënten met congenitaal hyperinsulinisme is voeding een heel belangrijk onderdeel van de behandeling. Er wordt aanvankelijk gestreefd naar continue voeding, om de insuline-afgifte zo min mogelijk te stimuleren. Om de calorische intake te optimaliseren en tegelijkertijd een hoge koolhydraat-intake te waarborgen kan de voeding worden verrijkt met fantomalt. Vanaf de leeftijd van ongeveer 6 maanden kunnen langwerkende koolhydraten in de vorm van maizena of glycosade aan het dieet worden toegevoegd. Medicatie, zoals diazoxide, hydrochloorthiazide, octreotide, glucagon en nifepine worden ook gebruikt bij de behandeling van congenitaal hyperinsulinisme. Frequente monitoring van glucose is geïndiceerd, eventueel gebruik makend van glucose sensor metingen.
Verdieping
Epidemiologie
In de neonatale fase komen tijdelijke verstoringen van de glucosehomeostase veel voor. Deze worden mede veroorzaakt doordat in die periode de energiereserves van het lichaam nog beperkt zijn, het energiegebruik hoog is en de toevoer nog op gang moet komen. Verschillende risicofactoren (zie tabel 2) vergroten de kans op het optreden van een hypoglycemie. Ongeveer 30% van de pasgeborenen heeft een verhoogd risico op het krijgen van een hypoglycemie. Van deze groep ontwikkelt ongeveer de helft ook daadwerkelijk een hypoglycemie, en ongeveer 20% een ernstige hypoglycemie < 2,0 mmol/l.
Lage bloedglucosespiegels zijn zelden het eerste symptoom van een endocriene of metabole ziekte en ze persisteren zelden. Een persisterende hypoglycemie, symptomatisch of niet, vergt echter verder onderzoek en adequate behandeling.
Fysiologie
Wanneer na de geboorte de transplacentaire glucose toevoer stopt, daalt de bloedglucose van de neonaat in de eerste 2-3 uur na de geboorte. De combinatie van een dalende insulinespiegel en stijging van cortisol, glucagon, groeihormoon en catecholaminen
spiegels stabiliseert deze vervolgens. De pasgeborene valt terug op endogene glucosebronnen met behulp van glycogenolyse, gluconeogenese, activatie van glucose-6-fosfaat, en er wordt energie gehaald uit ketonen via de volgende processen:
lipolyse, gevolgd door vetzuuroxidatie, ketogenese (lever) en ketolyse (brein, spier).
Tijdens de eerste levensdagen treedt verdere stabilisatie op van de bloedglucosespiegel dankzij (enterale) voeding en de rijping van de stofwisselingsprocessen in de lever. Uiteindelijk is de instandhouding van normoglycemie afhankelijk van het goed functioneren van de enzymsystemen van glycogenolyse, gluconeogenese, lipolyse, vetzuuroxidatie en ketogenese in de lever en adequate toevoer van glucose en (endogeen) substraat voor gluconeogenese (aminozuren, glycerol en lactaat), lipolyse, vetzuuroxidatie en ketogenese en een normaal functionerend endocrien systeem. Cortisol, groeihormoon, glucagon, insuline en catecholamines zorgen voor integratie en coördinatie van deze processen. Glucose, insuline en glucagon spelen een sleutelrol in het evenwicht tussen energieopslag en de vrijmaking van alternatieve substraten.
Verdieping differentiaal diagnosen
Bijnierinsufficiëntie
Bijnierinsufficiëntie kan primair of centraal van oorsprong zijn. Centrale bijnierinsufficiëntie is het gevolg van een ACTH-deficiëntie. Deze kan geïsoleerd voorkomen op basis van een genetische oorzaak of onderdeel uitmaken van een multipele hypofysaire uitval. In het laatste geval kunnen naast hypoglycemieën, midline defecten (oculaire en craniofaciale kenmerken, bij jongens micropenis en niet ingedaalde testis), neonatale cholestase en icterus prolongatus voorkomen. In kader van multipele hypofysaire uitval kan er tevens een groeihormoondeficiëntie aanwezig zijn. Wanneer er sprake is van zowel ACTH- en GH -deficiëntie bestaat er een reëel kans op ernstige hypoglycemieën. De meest voorkomende primaire bijnieraandoening op de zuigelingenleeftijd is het congenitale adrenale hyperplasie (CAH) op basis van een 21-hydroxylase deficiëntie. Deze aandoening is opgenomen in de hielprikscreening. Bij ernstige vormen van CAH staan electrolytstoornissen (bij de salt-wasting vorm) en een ambigue genitaal (virilisatie bij aangedane meisjes) op de voorgrond. Door een verhoogd 17-hydroxyprogesteron, met glucocorticoide activiteit, presenteren kinderen zich bij debuut in de regel niet met hypoglycemieën.
Metabole oorzaken
Stoornissen van vetzuuroxidatie en ketogenese: Er zijn inmiddels meerdere genetische defecten in de vetzuuroxidatie bekend. Vrijwel alle kunnen ze zich presenteren met een hypoketotische hypoglykemie in de vroeg-neonatale periode; sommigen gaan bovendien gepaard met aantasting van skeletspieren of hartspier. Het is opvallend dat vetzuuroxidatiestoornissen al in de neonatale fase ernstige verschijnselen kunnen geven, zonder dat in die periode sprake is van langdurig vasten. Sinds januari 2007 omvat de landelijke hielprikscreening ook vetzuuroxidatiestoornissen, te weten deficiënties van zeer lange keten-acyl-CoAdehydrogenase (VLCAD= very long chain acyl-CoA dehydrogenase deficiency), langeketenhydroxyacyl-CoA-dehydrogenase (LCHAD= long chain hydrocsyacyl-CoA-dehydrogenase deficiency) en middellangeketenacyl-CoA-dehydrogenase (MCAD=medium-chain acylCoA dehydrogenase deficiëntie). Sinds 1 oktober 2019 is CPT1(carnitine palmitoyltransferase deficiëntie type 1 toegevoegd. Daarnaast is OCTN2-deficiëntie is op dit moment een nevenbevinding in de hielprikscreening.
Bij metabool onderzoek van tijdens hypoglykemie afgenomen bloed en urine (plasmacarnitine, acylcarnitineprofiel, organische zuren in de urine) worden karakteristieke afwijkingen gevonden. Daarbuiten kunnen de onderzoeksuitslagen echter normaal zijn. Het is daarom van belang om tijdens een hypoglycemische periode urine- en bloedmonsters af te nemen, zodat een vastenproef niet meer nodig is. Stoornissen van glycogenolyse en gluconeogenese: De glycogeenstapelingsziekten (GSD= glycogen storage disease) vormen een heterogene groep met afwijkingen op alle niveaus van het glucosemetabolisme, van glycogeensynthese tot glycolyse. De vorm die het vaakst een neonatale hypoglykemie veroorzaakt en tevens de ernstigste vorm, is GSD 1 (ziekte van Von Gierke). GSD 1 wordt gekenmerkt door ernstige hypoglycemieën bij vasten, hepatomegalie, lactaatacidose en verhoogde serumconcentraties van triglyceriden, urinezuur, aminotransferasen.
Idiopathische ketotische hypoglycemie (IKH)
IHK of peuter hypoglycemie is de meest voorkomende vorm van hypoglycemie bij jonge kinderen. Hiervan is sprake wanneer ten tijde van de hypoglycemie, ketonen worden gemeten, en bij aanvullend onderzoek er noch aanwijzingen zijn voor een metabole oorzaak, noch voor endocriene oorzaak. Het gaat aldus om een “diagnose per exclusionem”. Kinderen met IKH presenteren zich op de leeftijd van 12 mnd tot 5 jaar, meestal in de vroege ochtend na vasten en vaak voorafgegaan door een intercurrente ziekte. Pathognomonisch is een hypoglycemie van rond de 2 mmol/l en een duidelijke ketose die aanleiding geeft tot een milde metabole acidose. Deze kinderen hebben veelal een normale groei en ontwikkeling, en bij lichamelijk onderzoek zijn er geen afwijkingen. De kinderen knappen zeer goed op na glucosetoediening. Behandeling bestaat uit voorkomen van langere tijdsperioden van vasten, frequent voeden zo nodig in combinatie met maïzena en nauwgezette monitoring van intake/glucose waarden in geval van stress/ziekte.
Restgroep
Hypoglycemieën kunnen tenslotte ook farmacologisch en iatrogeen geïnduceerd zijn, zoals door glucose infusie via de arteria umbilicalis (malpositie navel vene catheter) of een verkeerd gelegen maagsonde (dumping). De combinatie van verhoogde insuline concentratie en laag C-peptidegehalte kan wijzen op exogene insuline toediening, zoals “pediatric condition falsification”.
Informatie voor patiënten
Flyer hyperinsulinisme UMCG (link volgt nog, voor nu diagram 2 in de bijlagen)
Meer informatie over congenitaal hyperinsulinisme is te vinden op de website van de internationale patiëntenvereniging: https://congenitalhi.org/congenital-hyperinsulinism/
Referenties/links
-
Richtlijnendatabase: Richtlijn Postnatale zorg in de algemene kindergeneeskunde, module 1: Screening, preventie en behandeling van neonatale hypoglycemie: https://richtlijnendatabase.nl/richtlijn/postnatale_zorg_in_de_algemene_kindergeneeskunde/ screening_preventie_en_behandeling_van_neonatale_hypoglycemie.html
-
(1) van Kempen AAMW, Eskes PF, Nuytemans DHGM, van der Lee JH, et al. Lower versus Traditional Treatment Threshold for Neonatal Hypoglycemia. N Engl J Med. 2020 Feb 6;382(6):534-544. doi: 10.1056/NEJMoa1905593. PMID: 32023373.
-
Vain NE, Chiarelli F. Neonatal Hypoglycaemia: A Never-Ending Story? Neonatology. 2021;118(5):522-529. doi: 10.1159/000514711. Epub 2021 Mar 22. PMID: 33752207.
-
Huidekoper HH, de Kort SWK. Het is vast een peuterhypoglycemie…maar wanneer kun je daarvan spreken? Alles over hypoglykemie bij jonge kinderen. Praktische Pediatrie 2022 (3), 24-30.
-
Committee on Fetus and Newborn;AdamkinDH, Adamkin DH. Postnatal glucose homeo-stasis in late-preterm and term infants. Pediatrics. 2011;127(3):575–9.
-
Ghosh A, Banerjee I, Morris AAM. Recognition, Assessment and Management of Hypoglycaemia in Childhood. Arch Dis Child (2016) 101 (6):575–80. doi: 10.1136/archdischild–2015–308337
-
Galcheva S, Demirbilek H, Al–Khawaga S, Hussain K. The Genetic and Molecular Mechanisms of Congenital Hyperinsulinism. Front Endocrinol (Lausanne) (2019) 10:111. doi: 10.3389/fendo.2019.00111
-
Thornton PS, Stanley CA, De Leon DD, Harris D, Haymond MW, Hussain K, et al. Recommendations From the Pediatric Endocrine Society for Evaluation and Management of Persistent Hypoglycemia in Neonates, Infants, and Children. J Pediatr (2015) 167(2):238–45. doi: 10.1016/j.jpeds.2015.03.057
-
Thornton PS, Hawkes CP. Approach to the Patient: Investigation of Pediatric Hypoglycemia in the Emergency Department-A Practical Algorithm. J Clin Endocrinol Metab. 2024 Jun 17;109(7):e1513-e1521
-
Casertano A, Rossi A, Fecarotta S, Rosanio FM, Moracas C, Di Candia F, Parenti G, Franzese A, Mozzillo E. An Overview of Hypoglycemia in Children Including a Comprehensive Practical Diagnostic Flowchart for Clinical Use. Front Endocrinol (Lausanne). 2021 Aug 2;12:684011
-
G. Derksen-Lubsen et al, Compendium kindergeneeskunde, Vijfde herziene druk 2018, pagina 557-559
-
De Leon DD, Arnoux JB, Banerjee I, Bergada I, Bhatti T, Conwell LS, Fu J, Flanagan SE, Gillis D, Meissner T, Mohnike K, Pasquini TLS, Shah P, Stanley CA, Vella A, Yorifuji T, Thornton PS. International Guidelines for the Diagnosis and Management of Hyperinsulinism. Horm Res Paediatr. 2024;97(3):279-298.